 EN
Heimaskóra
Íhugað fyrir daglegar andlitsvörnarráðstafanir, veitir auðvelt í notkun fjölnota skónleikalausnir heima.

2026/10/24
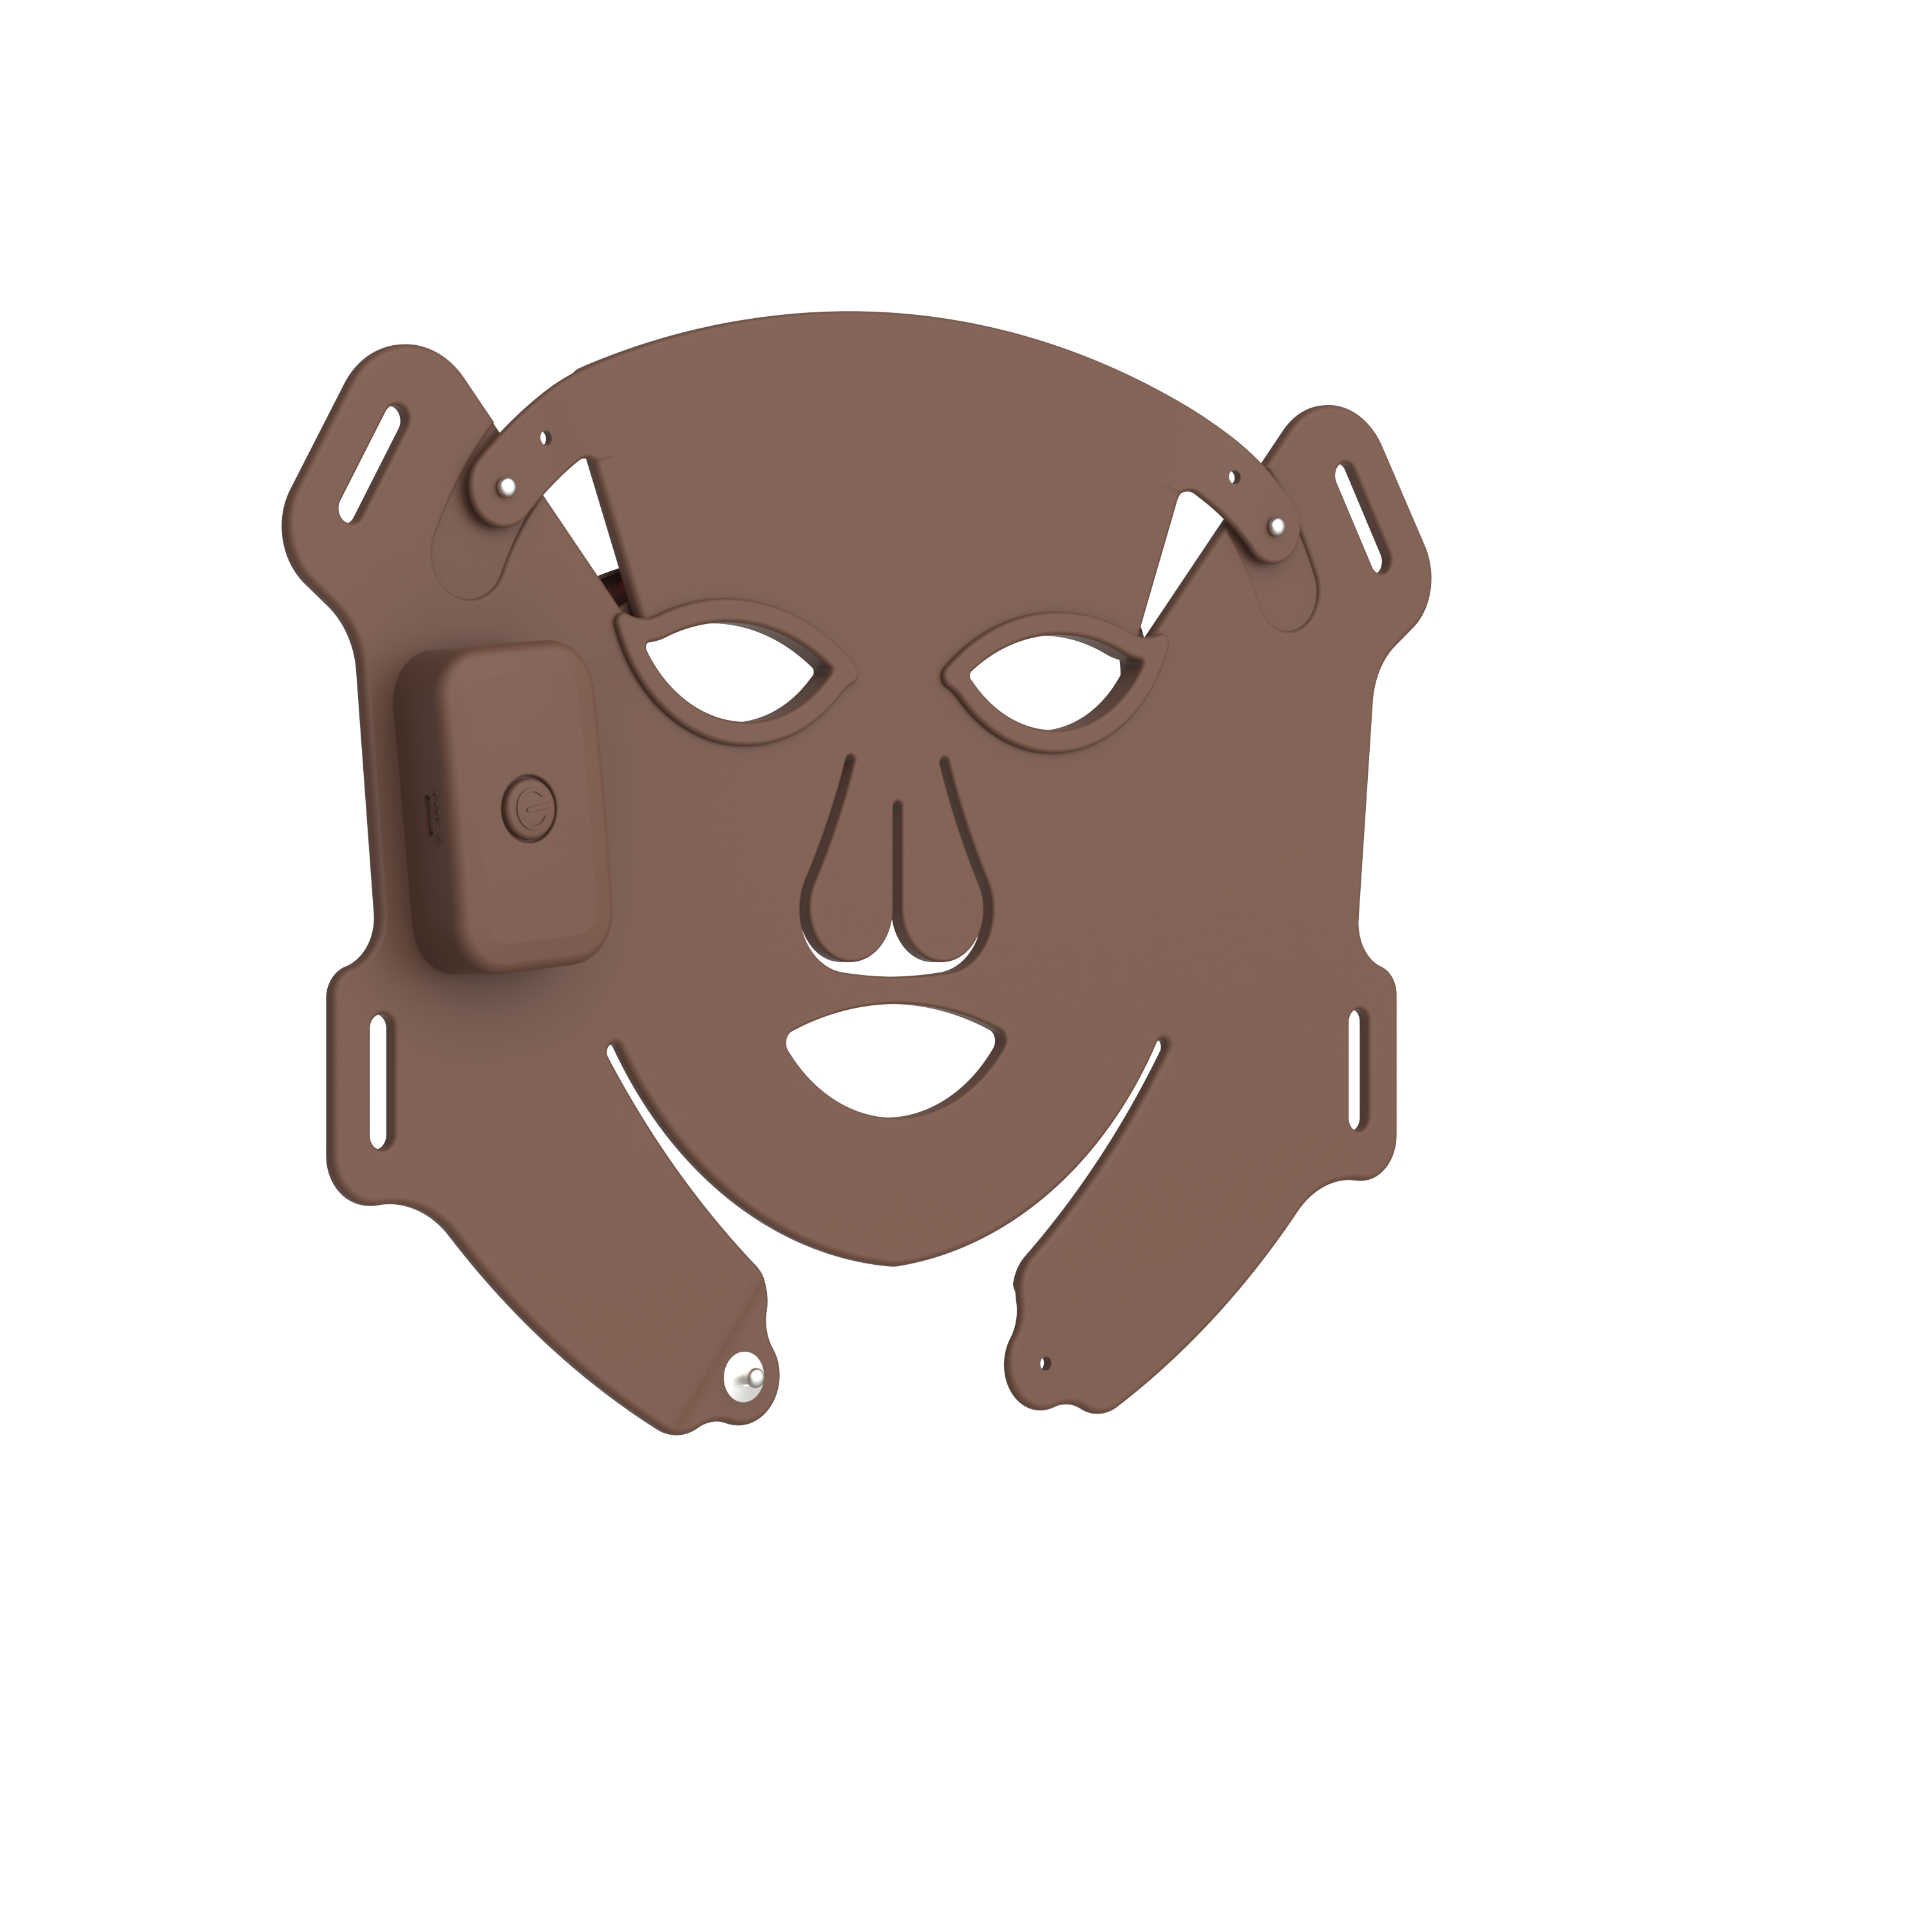
Fyrir merki sem ætlar að selja rauðljósmeðferðar-maska á Bandaríkjunum er „heimilað af FDA“ ekki bara skrautmerki. Það er reglubundin staða með ákveðna merkingu. Réttur leiðin fer eftir ætlaðu notkunarsvæði vörurnar, framburði hennar, tæknilegum eiginleikum og hvort viðeigandi laglega markaðssett samanburðartæki er til staðar. Það þýðir að ræða á milli birgja ætti að byrja á því hvaða framburði þú vilt gera, frekar en að biðja um að setja heimilunarmerkja FDA á umbunðina.
Fyrir alþjóðlegan kaupanda á fagfærum fagfærum fyrir fegurð er raunverulegan spurningin einfaldari: gerir áætlaða rauðljósmeðferðar-maska vöruna framburði sem fellur hana undir læknislega tæki-reglugerðir FDA, og ef svo er, hvaða sönnun styður 510(k) umsókn? Svarið er háð sérstakri vöru. Þessi grein býður upp á virkann ramma, ekki lögfræðiráð, og lögfræðilegur sérfræðingur í Bandaríkjunum ætti að yfirfarða lokana áætlan um markaðssetningu.
FDA-clearance vísar oftast til heppnaðrar fyrirmarkaðsáskriftar, sem er algengt að kalla 510(k). Í 510(k) reynir framleiðandi að sýna að tæki sé substantially Equivalent jafngilt löglega markaðssettum áður samþykktu tæki. Clearance er ekki það sama og FDA-samþykki. Samþykki tengist öðrum fyrirmarkaðsferlum og ætti ekki að nota það í staðinn fyrir clearance.
Það er einnig ekki það sama og skráning stofnunar hjá FDA og skráning tækis. Skráning stofnunar og tækis eru rekstrarkröfur fyrir margar tækiatvinnur, en þær merkja ekki sjálfar að FDA hafi gefið clearance fyrir ákveðið rauðljósmeðferðar-maska . Vörumerki sem eru vel hugðuð forðast setningar eins og „FDA registered, therefore FDA cleared.“ Þær lýsa mismunandi hlutum.
Tveir mörk geta líkist einhvers konar en koma fram með mjög ólíkar reglubundnar spurningar. FDA metur hvað tækið er ætlað að gera, hvernig það er lýst í merkingum og auglýsingum og sannanir sem eru gefnar upp fyrir þá notkun. Mörk sem eru markaðssett með læknavís eða með meðferðarlegum fullyrðingum gætu krafst annarra greininga en vörur sem eru aðeins settar á markað með almennu skónaðarfullyrðingum. Þessi greinarmunur er ekki örugglega leystur með því að breyta einum orði í auglýsingu eftir að þróunin er lokið.
Til dæmis getur samantekt á 510(k)-umsókn fyrir OTC LED-mörk lýst ætlaðri notkun sem felur í sér meðferð fulls andlitsrýnna og borið þá notkun saman við tiltekin framburðartæki. Það þýðir ekki að öll LED-andlitsmörk hafi rétt á sama stöðu. Það sýnir hvers vegna fullyrðingatöfla er nauðsynleg: hver fullyrðing, tilkynning, lýsing á bylgjulengd, meðferðarsvæði, notandahópur og reksturshamur verður athuguð miðað við valið framburðartæki og sannanirskynningu.
FDA hefur gefið út tillögu til leiðbeininga um ljósbióleiðbótartæki (PBM) og 510(k) beiðnir. Nákvæm innihald beiðnar er háð tækinu og núverandi kröfum FDA, en skipulagður áætlanarferill fjallar almennt um eftirfarandi svæði.
Þessi listi er áætlunaraðferð, ekki staðlaður skiptistjórnunarmat á tækinu. Í sérstökum tilvikum skal ekki gera ráð fyrir því að fjöldi ljósgeisladíóða (LED) eða þekkt bylgjulengd ein og sér séu nægjanleg til að staðfesta jafngildi. Vel hönnuð sönnunarpakki tengir tæknilegar eiginleika við ákveðna áætlaða notkun.
Ekki nauðsynlega. Reglugerðargreiningin byggist á ætlaðri notkun, ályktunum, eiginleikum tækisins og viðeigandi flokkun – ekki einfaldlega á því hvort ljósakeldið er LED. Þetta er algengur staður þar sem upphafleg reglugerðargreining sparaði endurvinna.
Nei. Samþykkt vísar til samþykktas tækisins og skráðrar uppsetningar þess. Annað merki, hönnun, úttak, tilgangur eða auglýsingarályktun gætu krafst eigin matar. Skoðaðu opinberlega tiltækar 510(k) yfirlit sem rannsóknarupplýsingar, ekki sem framsendanlegar skírteini.
Samþykkt er ekki almenn samþykkt á öllum mögulegum markaðssetningarskýringum. Ávísanir ættu að vera innan ákvörðunar um áætlaða notkun tækisins og byggja á viðeigandi sönnunargögn. Ef skýringin heyrist sterkari en merkingin, þá ætti að gera hlé og endurskoða hana.
Fyrir vörumerkjaeiganda er gagnleg spurningin ekki „Ertu með FDA?“ Heldur ætti að biðja um skjöl sem hægt er að athuga: nafn tækisins í nákvæmum orðum og 510(k)-númerið ef slíkt er til, áætlaða notkun, tengslin milli boðinnar útgáfu og skjölunnar, umfang prófunarskýrslu, stjórnun merkingar og ferli breytingastjórnunar. Ef aðiliðurinn tillýsir sérsniðna útgáfu, þá ætti að ljóst að gera hvort það áhrifar mat á réttindum áður en verið er að leggja niður verkfæri eða ákveða upphafsdaga.
Það er auðvelt að taka framfæri sem skjalasafn sem er vistað í lokin. Í rauninni tilheyrir það hins vegar vöruhönnun og stjórnun á ávísanum. Öflugasta rauðljósmeðferðar-maska upphafsskýrsluplán tengir vöruþróun, gæðastjórnun, merkingu og söluviðurstöður frá upphafi.
Arauðljósmeðferðar-maska gæti þurft samþykki FDA ef átt er við ákveðna notkun og fullyrðingar sem fellt er undir viðeigandi læknavéla-reglugerð. Ef 510(k)-leiðin á við, verður framleiðandinn að búa til tæknilega greiningu fyrir hverja einstaka vél um að hún sé jafngild hverri annarri vél, með tæknilegum, öryggis-, merkingar- og – þar sem þörf krefst – klínískum eða óklínískum sannvísunargögnum. Áður en orðið „FDA cleared“ er notað í neinum viðskiptamanni-aðgerðum, skal staðfesta nákvæma vöru, samþykktu notkun og núverandi skjalasafn með reynslusömum bandarískum reglugerðaráðgjöfum eða ráðgjöfum.

2026/10/30
Notaðu þennan athugunarlisti fyrir mat á framleiðanda á RF fagfólksbúnaði til að bera saman öryggisvitnanir, OEM- og ODM-hæfni, gæðastjórnun og tilbúinnleika fyrir útsetningu.

2026/10/30
Sjáðu hvernig tækni gerir fegurðarvinnslu heima meira leiðbeind, samhæfða og upplýst – auk þess praktískar athugunarlistar til að velja tæki á skiljanlegan hátt.

2026/10/30
Kannaðu hvernig AI og snjöll tæki mynda framtíð fagurleikar með viðkvæmum reglum, skýrri leiðbeiningum, traustri hönnun og umhyggju sem notandinn stjórnar sjálfur.
2026/10/29
Kynnið ykkur af hverju fyrirferðarlegar fallegðaraðstæður eru vinsælar meðal nútíma notenda með daglegri hagnaði, flóknum reglum, skýrri tækni og öruggum áhöldunarfærum.
2026/10/29
Lærðu hvernig á að taka fallegðaraðstæðu frá hugmynd til skáps með raunhæfri leiðsögn sem fjallar um fullyrðingar, verkfræði, gæði, umbunð og röðunarmörk.
2026/10/29
Lærðu hvernig á að pakka saman fallegðarvörur og tæki í skýrar reglur sem styðja viðhalda viðskiptavina, endurkaup og langtíma trú á merki.

Íhugað fyrir daglegar andlitsvörnarráðstafanir, veitir auðvelt í notkun fjölnota skónleikalausnir heima.

Fullkominn fyrir spa- og frísörustaði með tíðum meðferðum, bætir við upplifun viðskiptavina og niðurstöður.

Stuðlar læknum með háþróaðum tæki fyrir starfsfólksskinnmeðferðir.

Veitir nýjungalausar lausnir fyrir heildarlíkamsmassás og slökun með heimilistæki.

Inniheldur andraldrunar tækni til að hjálpa til við að minnka rýnur og virkja lifandi eiginleika húðar.

Sérstök tæki fyrir örugga og árangursríka hársleppingu, viðeigandi fyrir notkun heima eða í klíníku.

Viðskiptavinir okkar elska Perfect Idea skónleikatækin. Gæði, umbunð og niðurstöður eru allar framúrskarandi. Við sáum aukna endurkaup eftir að við höfum bætt andlitsþvottavötnum þeirra við úrval okkar. Stuðningsliðið þeirra er fljótlegt og traust.

Perfect Idea bringur nýjungar og áreiðanleika í heimilisfaginávæði fyrir skóna. Samstarfið okkar kom þessum massaguvélar fyrir japönskar konur, sem aukði þátttöku viðskiptavina og sterkjaði traust við merkið á svæðinu.

Við samstarfuðum við Shenzhen Perfect Idea Tech vegna skónaútgerðarinnar þeirra. Sendingin var fljót og allar vörur uppfylltu væntingarnar okkar. Massaguvélarnar þeirra fyrir heimilisnotkun eru sérstaklega vinsælar hjá staðbundnum salónum og heimilisnotendum.

Stílfært pakning og áhugaverð hönnun gera Perfect Idea að sjáanlegri. Franska neytendurnir meta auðveldar leiðbeiningar og augljós árangursmörk. Samskiptin voru áhrifamikil og pöntunir komu alltaf á réttan tíma.

Heimilisnotkunarpersónulegar hreinlætisvélir frá Perfect Idea hafa orðið uppáhalds vörur hjá viðskiptavinum okkar. Skónaútgerðin býður upp á gæði á viðeigandi verði og tækniskólun fyrir starfsfólkið okkar gerði innflutninginn auðveldan.

Við völdum Perfect Idea fyrir vörusafn okkar af fagurðarvörum og höfum séð mjög jákvæða áhrif á viðskiptavini okkar. Vörurnar eru auðveldar að markaðssetja á netinu og viðskiptaþjónusta er áreiðanleg og hjálpsam.
