 EN
Îngrijire casnică a pielii
Ideal pentru rutinele zilnice de îngrijire facială, oferind soluții de frumusețe ușor de utilizat acasă.

2026/10/24
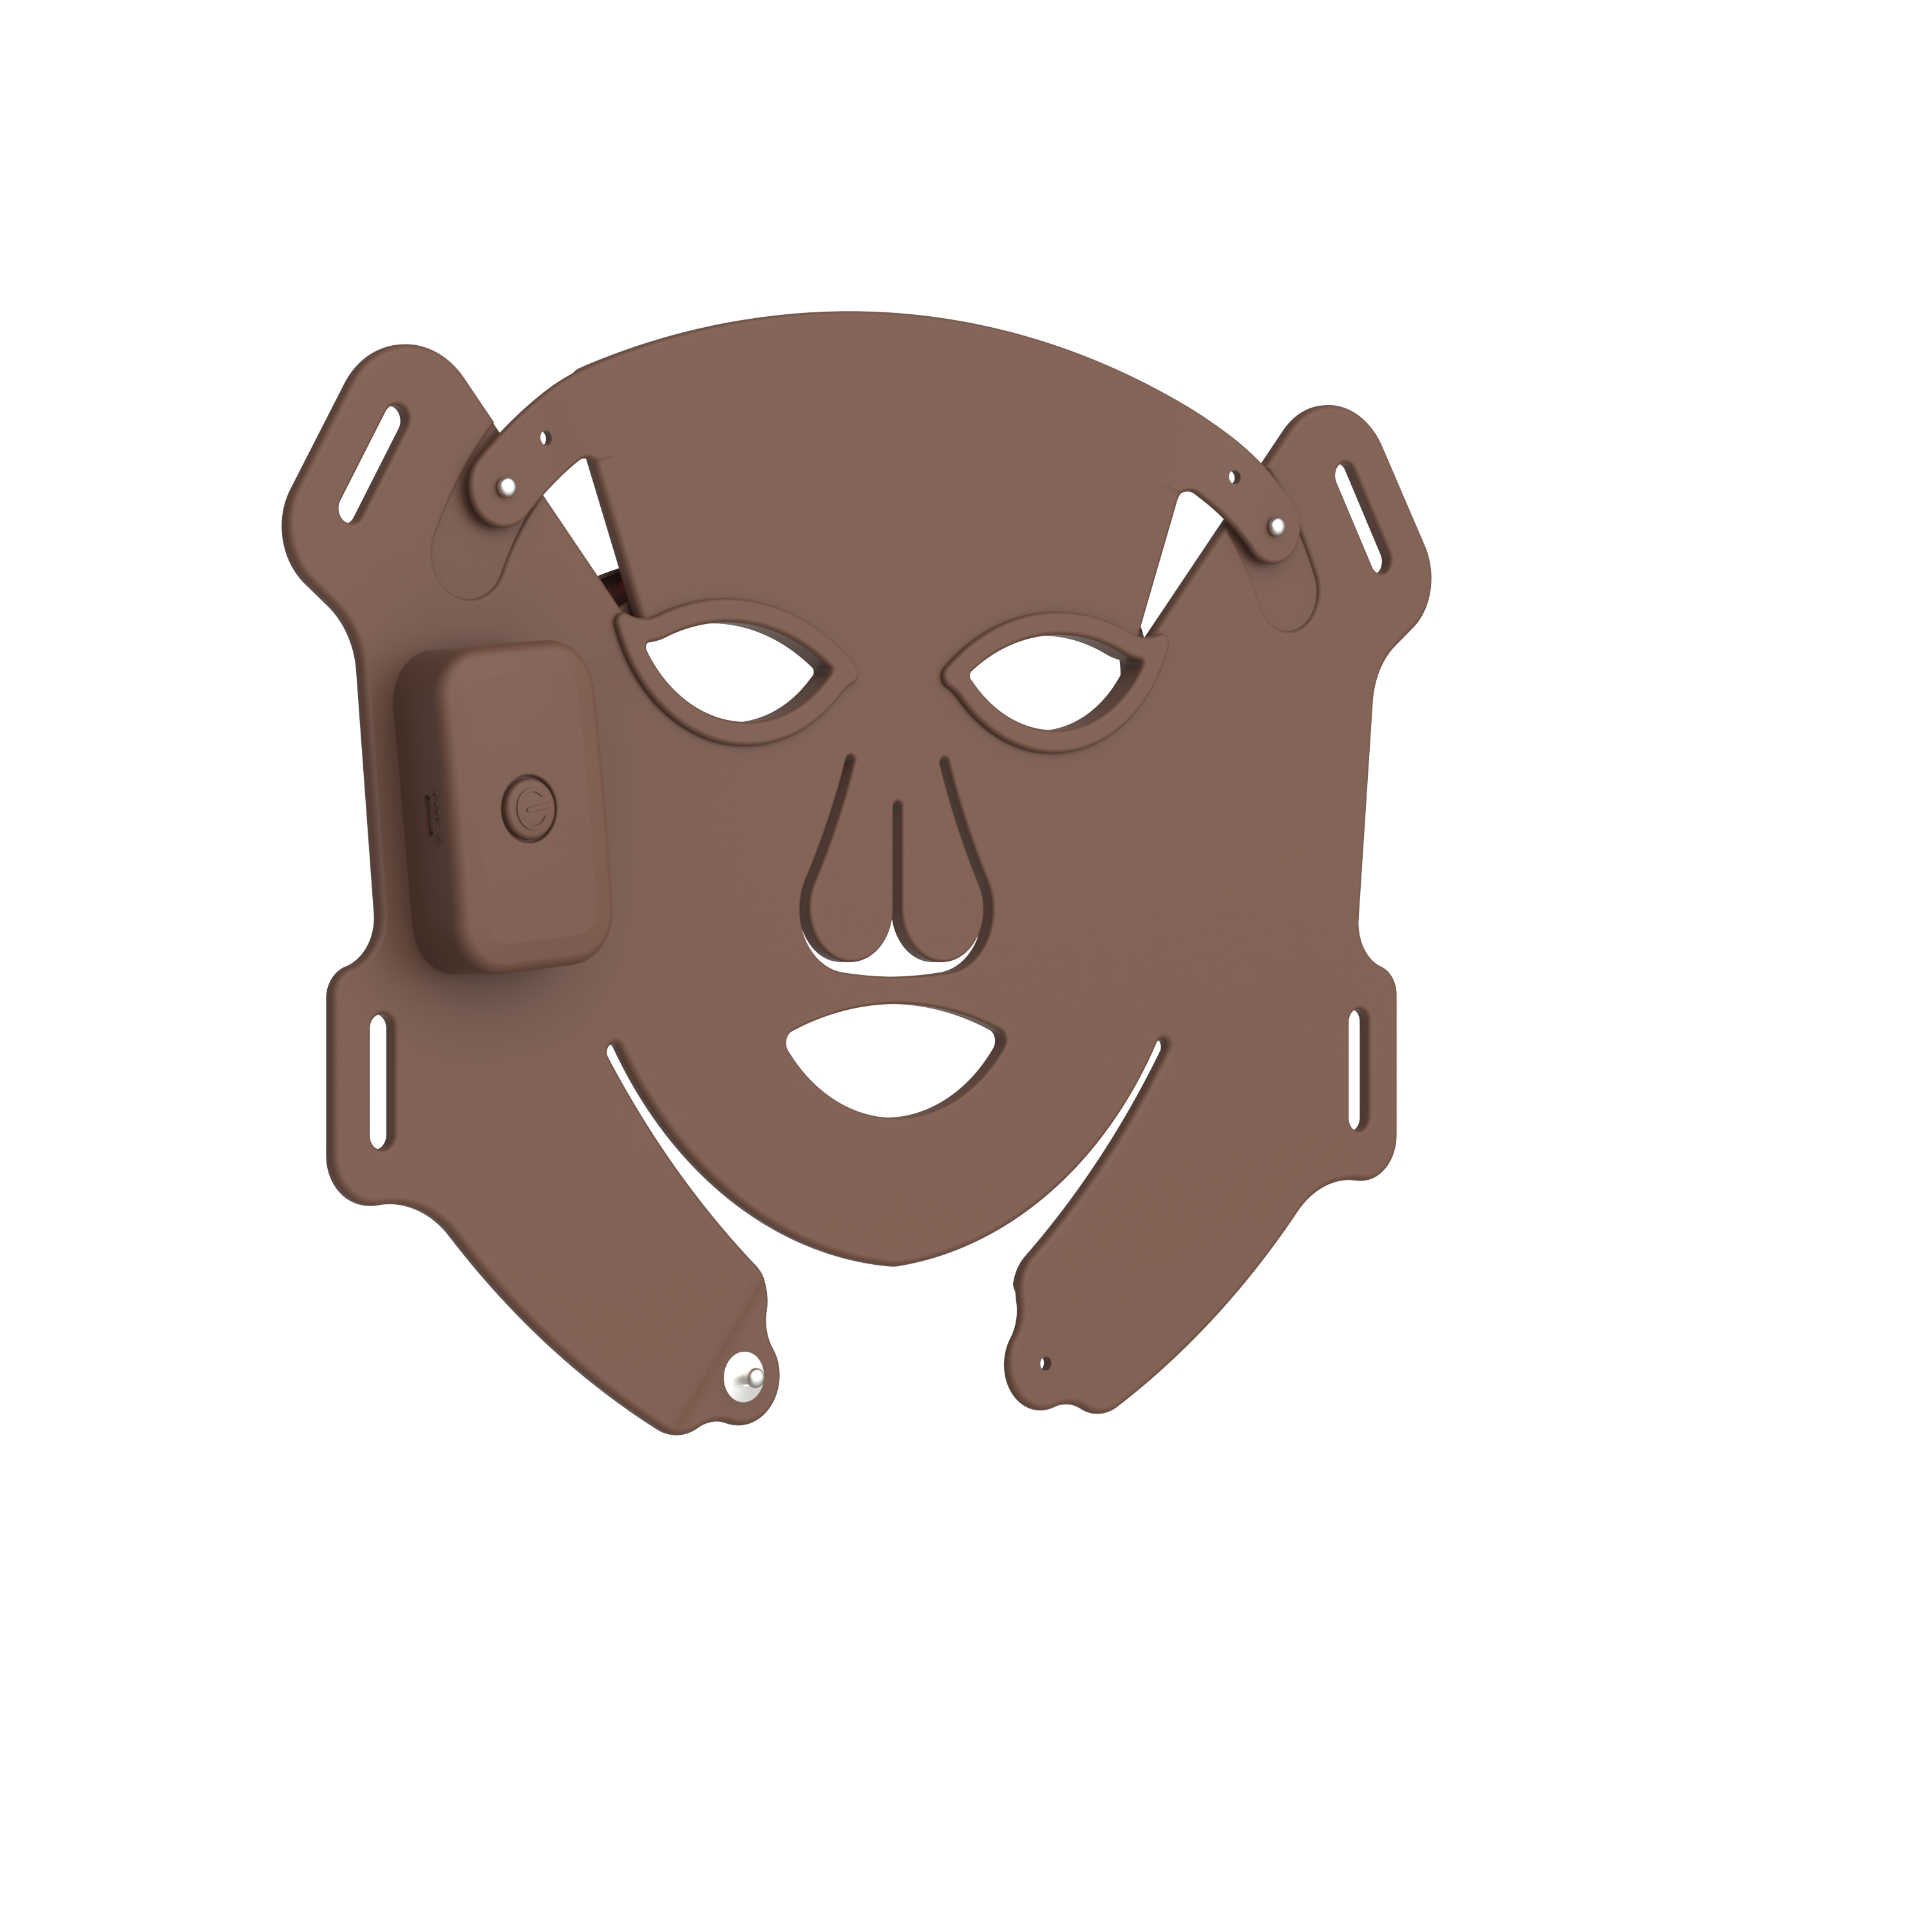
Pentru o marcă care intenționează să comercializeze un masca de terapie cu lumină roşie în Statele Unite, expresia «autorizat de FDA» nu este o etichetă decorativă. Este un statut reglementar cu o semnificație specifică. Traseul corect depinde de utilizarea prevăzută a produsului, de afirmațiile sale, de caracteristicile tehnice și de existența unui dispozitiv de referință legal comercializat. Aceasta înseamnă că o discuție cu furnizorul ar trebui să înceapă cu afirmațiile pe care dorești să le faci, nu cu o cerere de a aplica o insignă FDA pe ambalaj.
Pentru un cumpărător internațional de dispozitive de frumusețe, întrebarea practică este mai simplă: dispozitivul planificat masca de terapie cu lumină roşie formulează afirmații care îl plasează în sfera reglementărilor FDA privind dispozitivele medicale și, dacă da, ce dovezi susțin depunerea unei cereri 510(k)? Răspunsul este specific produsului. Acest articol oferă un cadru de lucru, nu consultanță juridică; un specialist calificat în reglementări americane trebuie să revizuiască planul final de intrare pe piață.
Aprobarea de către FDA se referă cel mai frecvent la o notificare premercat reușită, denumită în mod obișnuit 510(k). În cadrul unei cereri 510(k), un producător încearcă să demonstreze că un dispozitiv este substantially Equivalent echivalent cu un dispozitiv de referință deja comercializat în mod legal. Aprobarea nu este același lucru cu autorizarea de către FDA. Autorizarea este asociată cu alte căi premercat și nu trebuie folosită în mod interschimbabil cu aprobarea.
Este, de asemenea, diferită de înregistrarea stabilimentului la FDA și de listarea dispozitivelor. Înregistrarea și listarea sunt cerințe operaționale pentru multe afaceri care produc dispozitive, dar ele, în sine, nu înseamnă că FDA a aprobat un anumit masca de terapie cu lumină roşie dispozitiv. O marcă atentă evită expresii precum «înregistrat la FDA, deci aprobat de FDA». Acestea descriu lucruri diferite.
Două măști pot părea similare, dar pot ridica întrebări reglementare foarte diferite. FDA evaluează ce funcție are un dispozitiv, cum este descris în etichetare și promovare și ce dovezi sunt oferite pentru acea utilizare. O mască comercializată cu afirmații medicale sau terapeutice poate necesita o analiză diferită față de un produs prezentat doar cu limbaj cosmetic general. Această distincție nu se rezolvă în siguranță prin modificarea unui singur cuvânt dintr-o reclamă după finalizarea dezvoltării.
De exemplu, un rezumat 510(k) pentru o mască LED fără prescripție medicală poate descrie o utilizare intenționată care implică tratamentul ridurilor de pe întreaga față și poate compara această utilizare cu un dispozitiv de referință. Acest lucru nu înseamnă că fiecare mască LED pentru față îndeplinește automat aceleași condiții. Arată, însă, de ce este esențială o matrice a afirmațiilor: fiecare afirmație, indicație, descriere a lungimii de undă, zonă de tratament, categorie de utilizatori și mod de funcționare trebuie verificată în raport cu dispozitivul de referință propus și cu planul de dovezi.
FDA a emis o ghidare preliminară care abordează dispozitivele de fotobiomodulare (PBM) și depunerile 510(k). Conținutul exact al unei depuneri depinde de dispozitiv și de așteptările actuale ale FDA, dar un program organizat acoperă în general următoarele domenii.
Această listă este un instrument de planificare, nu o înlocuitor pentru o evaluare reglementară specifică dispozitivului. În special, nu se presupune că un număr impresionant de diode LED sau o lungime de undă familiară, luată izolat, stabilește echivalența. Un pachet de dovezi bine conceput leagă caracteristicile tehnice de utilizarea specifică prevăzută.
Nu neapărat. Analiza reglementară se bazează pe utilizarea intenționată, afirmațiile, caracteristicile dispozitivului și clasificarea aplicabilă — nu doar pe faptul că sursa de lumină este LED. Acesta este un punct frecvent în care revizuirea reglementară timpurie previne refacerea lucrărilor.
Nu. O autorizare se aplică dispozitivului autorizat și configurației sale documentate. O marcă diferită, un design diferit, o putere de ieșire diferită, o indicație diferită sau o afirmație promoțională diferită pot necesita o evaluare separată. Tratați rezumatele 510(k) disponibile public ca intrări pentru cercetare, nu ca certificate transferabile.
Autorizarea nu reprezintă o aprobare generală pentru orice afirmație de marketing posibilă. Afirmațiile trebuie să rămână în limitele utilizării intenționate autorizate pentru dispozitiv și să fie susținute de dovezi adecvate. Dacă o afirmație sună mai puternic decât etichetarea, opriți-vă și revizuiți-o.
Pentru un proprietar de marcă, întrebarea utilă nu este «Aveți autorizare FDA?». Solicitați documente care pot fi verificate: denumirea exactă a dispozitivului și numărul 510(k), dacă există, utilizarea intenționată, relația dintre configurația oferită și cea documentată, domeniul de aplicare al raportului de testare, controalele privind etichetarea și procesul de control al modificărilor. Dacă furnizorul propune personalizare, clarificați dacă aceasta afectează evaluarea reglementară înainte de a vă angaja față de termenele de realizare a matrițelor sau lansarea pe piață.
Este ușor să tratați conformitatea ca pe niște documente care se salvează doar la final. În realitate, aceasta face parte integrantă din proiectarea produsului și din gestionarea afirmațiilor. Cele mai fiabile masca de terapie cu lumină roşie planul de lansare leagă dezvoltarea produsului, controlul calității, etichetarea și sprijinirea vânzărilor încă de la început.
Amasca de terapie cu lumină roşie poate necesita aprobarea FDA dacă utilizarea sa intenționată și afirmațiile asociate o plasează în cadrul legislației aplicabile privind dispozitivele medicale. Dacă se aplică procedura 510(k), producătorul trebuie să elaboreze un caz specific pentru dispozitiv, care să demonstreze echivalența substanțială, susținut de dovezi tehnice, de siguranță și de etichetare adecvate, precum și — acolo unde este necesar — de dovezi clinice sau neclinice. Înainte de a folosi expresia «FDA cleared» în orice material destinat clienților, verificați exact produsul, utilizarea intenționată aprobată și documentația actuală împreună cu consultanți specializați în reglementările americane sau cu avocați cu experiență în domeniul reglementărilor din SUA.

2026/10/30
Folosiți această listă de verificare pentru evaluarea producătorilor de dispozitive de frumusețe cu RF pentru a compara dovezi privind siguranța, capacitatea OEM și ODM, controlul calității și pregătirea pentru lansare.

2026/10/30
Descoperiți cum face tehnologia tratamentele de frumusețe acasă mai ghidate, mai constante și mai bine fundamentate – plus o listă practică de verificare pentru a alege dispozitivele în mod inteligent.

2026/10/30
Descoperiți cum inteligența artificială și dispozitivele inteligente modelează viitorul frumuseții, oferind rutine adaptabile, instrucțiuni clare, design de încredere și îngrijire controlată de utilizator.
2026/10/29
Descoperiți de ce dispozitivele portabile de frumusețe sunt populare printre utilizatorii moderni, datorită convenienței zilnice, rutinelor flexibile, tehnologiei mai clare și obișnuințelor sigure de îngrijire.
2026/10/29
Aflați cum să duceți un dispozitiv de frumusețe de la concept până la raft, cu o hartă practică care acoperă afirmațiile, ingineria, calitatea, ambalajul și standardele de lansare.
2026/10/29
Aflați cum să combinați produsele de frumusețe cu dispozitivele în rutine clare care sprijină reținerea clienților, reînnoirea stocurilor și încrederea pe termen lung în marcă.

Ideal pentru rutinele zilnice de îngrijire facială, oferind soluții de frumusețe ușor de utilizat acasă.

Perfect pentru tratamente frecvente în spa-uri și saloane, îmbunătățind experiența și rezultatele clienților.

Susține dermatologii cu dispozitive avansate pentru sesiuni profesionale de terapie cutanată.

Oferă soluții inovatoare pentru masajul întregului corp și relaxare, cu dispozitive pentru uz casnic.

Include tehnologii anti-îmbătrânire pentru a reduce ridurile și stimula vitalitatea pielii.

Dispozitive specializate pentru epilare sigură și eficientă, potrivite pentru uz casnic sau clinic.

Clienții noștri adoră dispozitivele de frumusețe Perfect Idea. Calitatea, ambalajul și rezultatele sunt excepționale. Am observat o creștere a vânzărilor repetate după ce am adăugat curățătorii faciali ai lor în oferta noastră. Echipa lor de asistență este rapidă și de încredere.

Perfect Idea aduce inovație și fiabilitate în aparatele de frumusețe pentru uz casnic. Colaborarea noastră le-a introdus uneltele de masaj pe piața japoneză, crescând satisfacția clienților și consolidând încrederea în brandul nostru în întreaga regiune.

Am colaborat cu Shenzhen Perfect Idea Tech pentru echipamentele lor de frumusețe. Livrarea a fost rapidă și fiecare produs a corespuns așteptărilor noastre. Masajectele lor pentru uz casnic sunt deosebit de populare atât în sălile locale de frumusețe, cât și la nivel individual.

Ambalajul elegant și designul atrăgător fac ca Perfect Idea să se distingă. Consumatorii francezi apreciază instrucțiunile clare și rezultatele vizibile. Comunicarea a fost eficientă, iar comenzile au sosit întotdeauna la timp.

Dispozitivele Perfect Idea pentru îngrijire personală în uz casnic au devenit preferatele clienților noștri. Linia de dispozitive de frumusețe oferă calitate la un preț rezonabil, iar instruirea tehnică oferită personalului nostru a facilitat integrarea.

Am ales Perfect Idea pentru portofoliul nostru de produse de frumusețe și am primit feedback foarte pozitiv din partea clienților noștri. Produsele sunt ușor de promovat online, iar asistența clienți este fiabilă și utilă.
