 EN
Penjagaan Kulit Rumah
Sesuai untuk rutin penjagaan muka harian, menyediakan penyelesaian kecantikan yang mudah digunakan di rumah.

2026/10/24
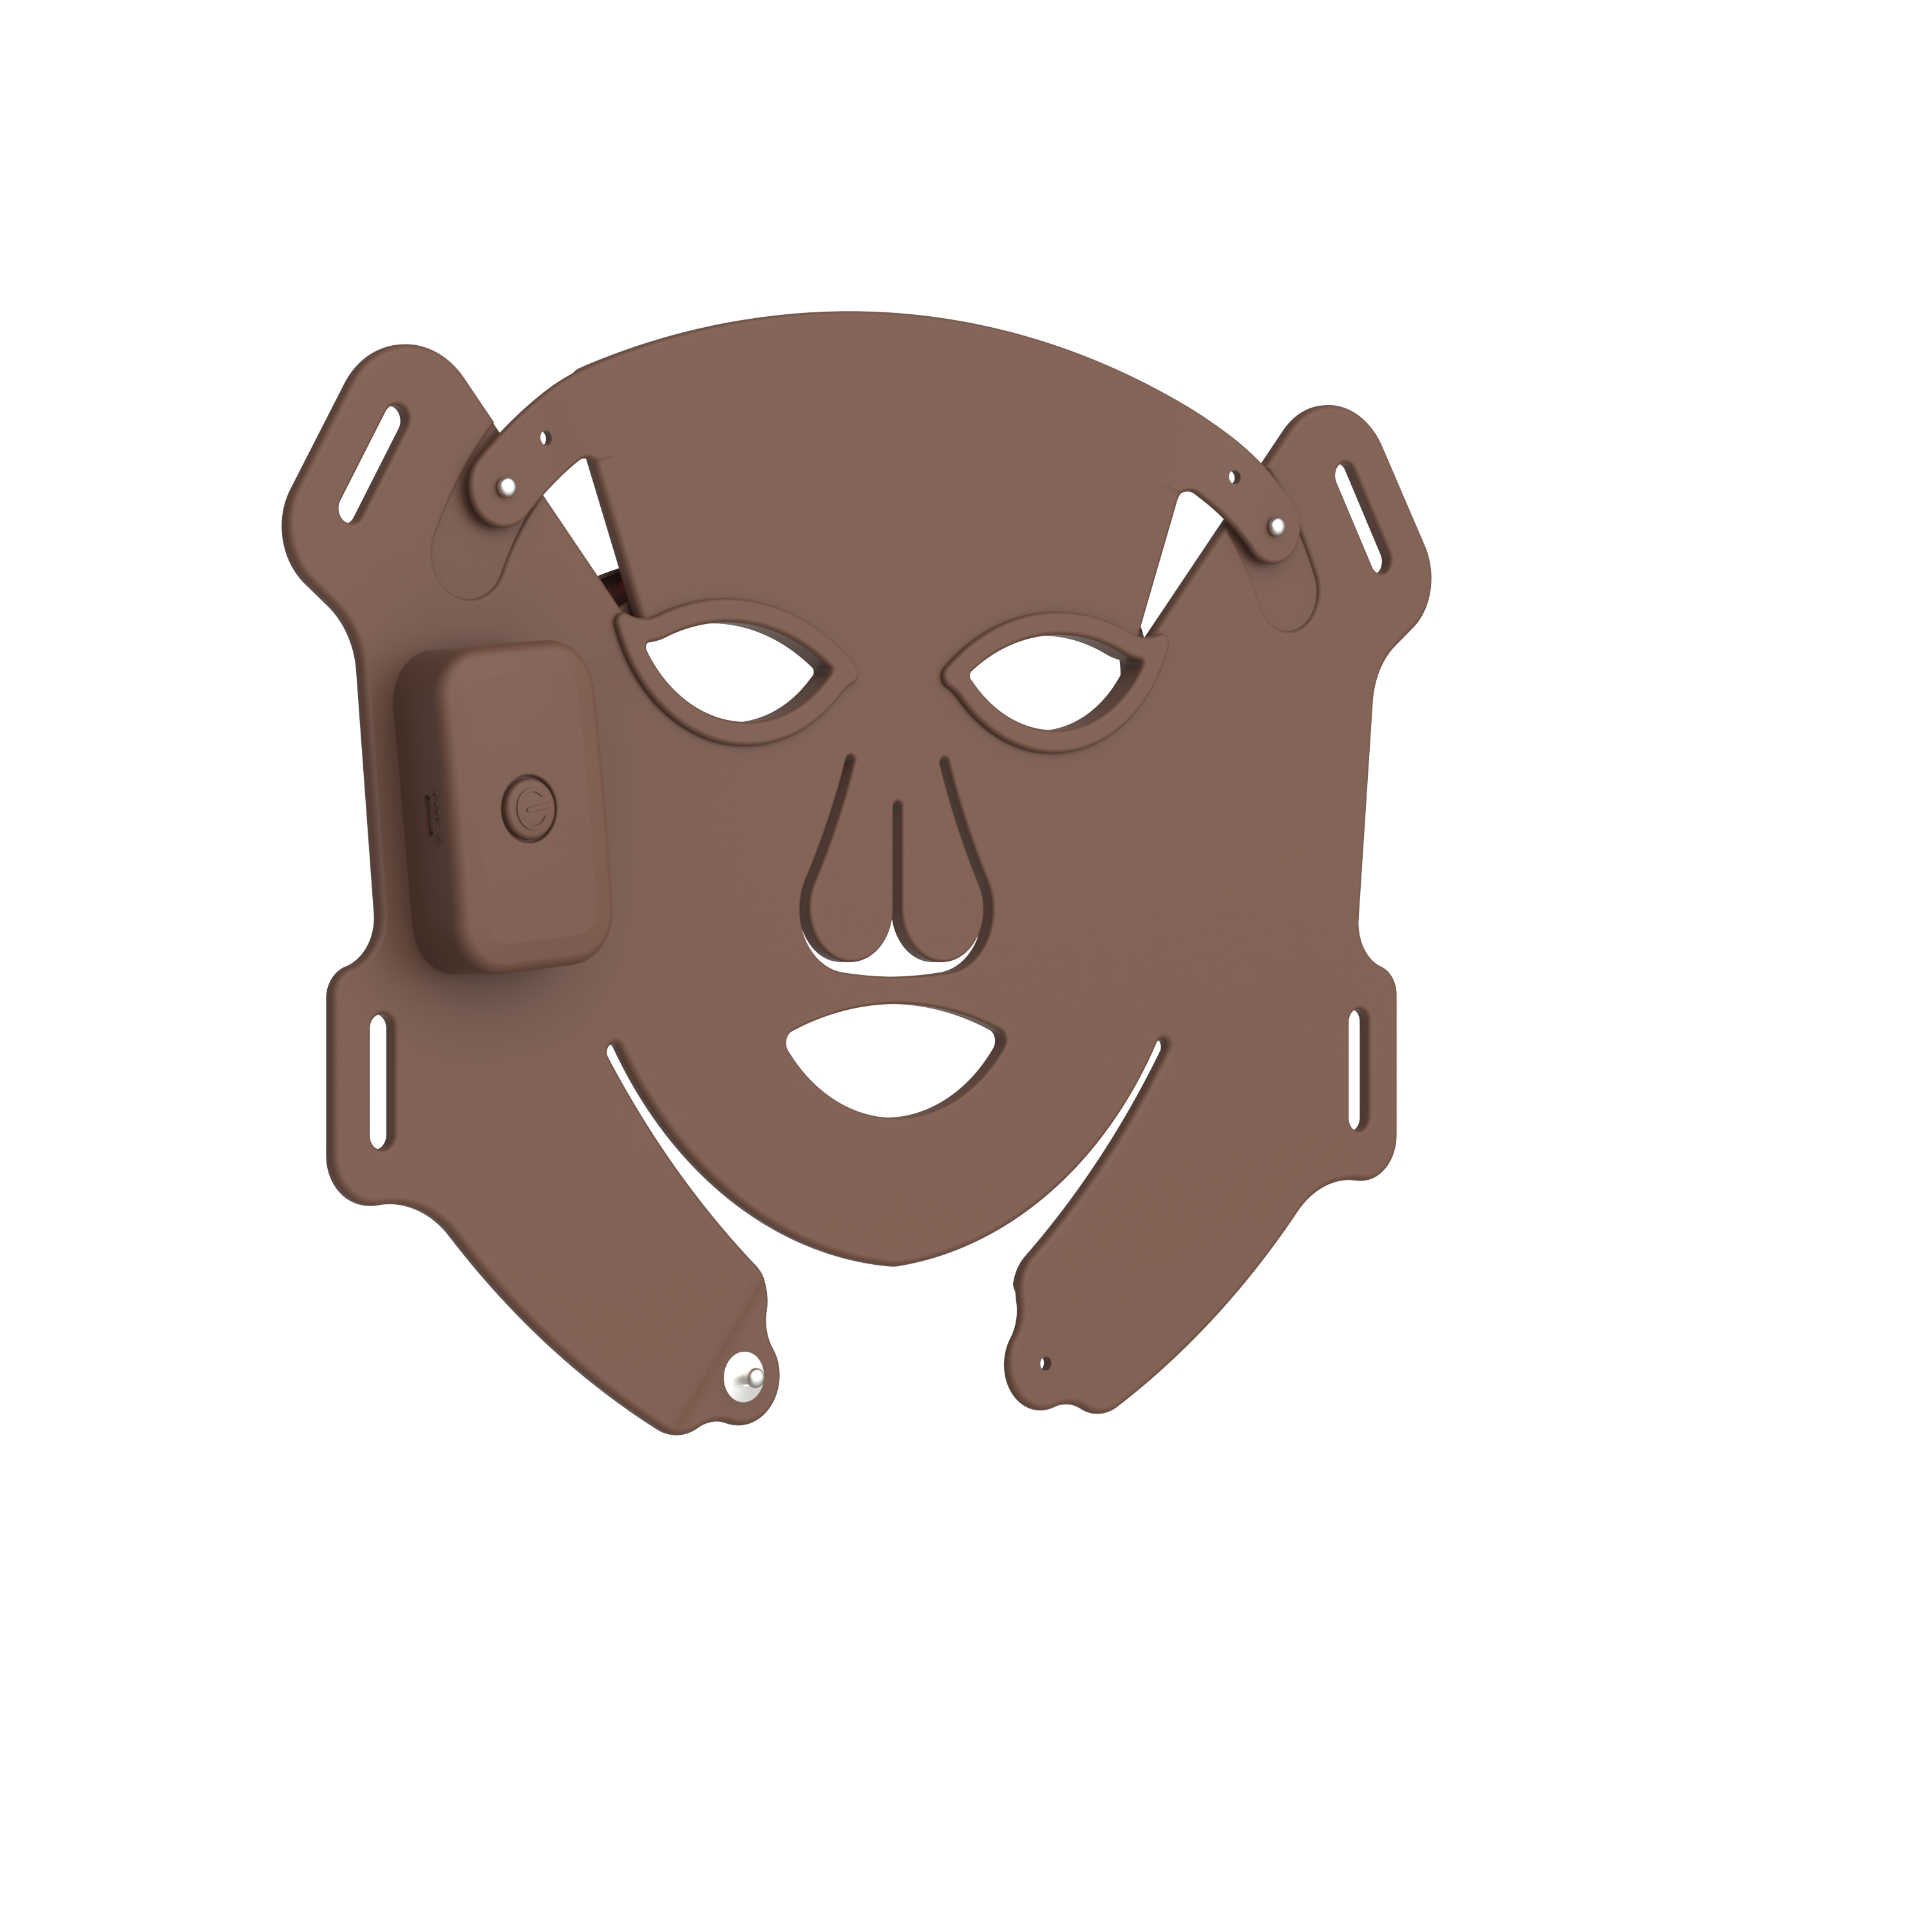
Bagi jenama yang merancang untuk menjual suatu topeng terapi cahaya merah di Amerika Syarikat, istilah “diluluskan oleh FDA” bukanlah label hiasan. Ia merupakan status peraturan dengan maksud tertentu. Laluan yang betul bergantung kepada tujuan penggunaan produk, tuntutan yang dibuat, ciri-ciri teknikalnya, dan sama ada wujudnya peranti pembanding yang sah di pasaran. Ini bermakna perbincangan dengan pembekal harus bermula dengan tuntutan yang ingin anda buat, bukan permintaan untuk meletakkan logo FDA pada pembungkusannya.
Bagi pembeli peranti kecantikan antarabangsa, soalan praktikalnya lebih mudah: adakah topeng terapi cahaya merah yang dirancang membuat tuntutan yang menempatkannya di bawah peraturan peranti perubatan FDA, dan jika ya, apakah bukti yang menyokong penghantaran 510(k)? Jawapannya adalah khusus mengikut produk. Artikel ini memberikan rangka kerja amali, bukan nasihat undang-undang; pelan akhir untuk masuk ke pasaran harus dikaji oleh pakar peraturan AS yang berkelayakan.
Kelulusan FDA kebanyakannya merujuk kepada pemberitahuan pra-pasaran yang berjaya, yang biasanya dipanggil 510(k). Dalam 510(k), pengilang berusaha menunjukkan bahawa suatu peranti adalah secara substansial setara kepada suatu peranti rujukan yang sah secara undang-undang di pasaran. Kelulusan berbeza daripada kelulusan FDA. Kelulusan dikaitkan dengan laluan pra-pasaran lain dan tidak boleh digunakan secara saling bertukar ganti dengan kelulusan.
Ia juga berbeza daripada pendaftaran premis FDA dan senarai peranti FDA. Pendaftaran dan senarai merupakan keperluan operasi bagi banyak perniagaan peranti, tetapi keduanya secara sendirinya tidak bermaksud FDA telah meluluskan suatu topeng terapi cahaya merah tertentu. Suatu jenama yang teliti mengelak frasa seperti “didaptarkan oleh FDA, maka diluluskan oleh FDA.” Kedua-duanya menerangkan perkara yang berbeza.
Dua topeng boleh kelihatan serupa tetapi menimbulkan soalan peraturan yang sangat berbeza. FDA menilai apa fungsi peranti tersebut, bagaimana peranti itu diterangkan dalam maklumat pelabelan dan promosi, serta bukti yang dikemukakan untuk penggunaan tersebut. Topeng yang dipasarkan dengan tuntutan perubatan atau terapeutik mungkin memerlukan analisis yang berbeza daripada produk yang hanya diposisikan dengan bahasa kosmetik umum. Perbezaan ini tidak dapat diselesaikan secara selamat hanya dengan mengubah satu perkataan dalam iklan selepas pembangunan selesai.
Sebagai contoh, ringkasan 510(k) untuk topeng LED tanpa preskripsi boleh menerangkan tujuan penggunaan yang melibatkan rawatan kedutan di seluruh wajah dan membandingkan penggunaan tersebut dengan peranti rujukan. Ini tidak bermakna setiap topeng LED untuk wajah layak mendapat status yang sama. Ia sekadar menunjukkan mengapa matriks tuntutan amat penting: setiap tuntutan, indikasi, penerangan panjang gelombang, kawasan rawatan, populasi pengguna, dan mod operasi perlu disemak terhadap peranti rujukan yang dicadangkan serta pelan bukti.
FDA telah mengeluarkan garis panduan cadangan yang menangani peranti photobiomodulation (PBM) dan pengajuan 510(k). Kandungan tepat suatu pengajuan bergantung pada peranti tersebut dan jangkaan semasa FDA, tetapi suatu program yang tersusun umumnya menangani bidang-bidang berikut.
Senarai itu merupakan alat perancangan, bukan pengganti penilaian peraturan khusus peranti. Secara khusus, jangan mengandaikan bahawa bilangan LED yang mengagumkan atau panjang gelombang yang biasa sahaja menentukan kesetaraan. Satu pakej bukti yang direkabentuk dengan baik menghubungkan ciri-ciri teknikal dengan tujuan penggunaan khusus.
Tidak semestinya. Analisis peraturan bergantung pada tujuan penggunaan, tuntutan, ciri-ciri peranti, dan klasifikasi yang berkenaan—bukan sekadar sama ada sumber cahaya ialah LED. Ini merupakan titik biasa di mana ulasan peraturan awal dapat menjimatkan kerja semula.
Tidak. Kelulusan hanya terpakai kepada peranti yang diluluskan dan konfigurasi yang didokumentasikan. Jenama, reka bentuk, output, indikasi, atau tuntutan promosi yang berbeza mungkin memerlukan penilaian tersendiri. Gunakan ringkasan 510(k) yang tersedia secara umum sebagai input penyelidikan, bukan sebagai sijil yang boleh dipindahkan.
Kelulusan bukanlah pengesahan menyeluruh terhadap setiap pernyataan pemasaran yang mungkin. Klaim harus tetap berada dalam lingkup kelulusan penggunaan yang dimaksudkan bagi peranti tersebut dan didukung oleh bukti yang sesuai. Jika suatu pernyataan terdengar lebih kuat daripada maklumat pada pelabelan, berhenti sejenak dan semak semula.
Bagi pemilik jenama, soalan yang berguna bukanlah ‘Adakah anda mempunyai kelulusan FDA?’ Sebaliknya, mintalah dokumen yang boleh disemak: nama tepat peranti dan nombor 510(k) jika wujud, penggunaan yang dimaksudkan, hubungan antara konfigurasi yang ditawarkan dengan konfigurasi yang didokumentasikan, lingkup laporan ujian, kawalan pelabelan, serta proses kawalan perubahan. Jika pembekal mencadangkan penyesuaian, pastikan sama ada ia mempengaruhi penilaian peraturan sebelum berkomitmen terhadap pembuatan cetakan atau tarikh pelancaran.
Adalah mudah untuk menganggap pematuhan sebagai sekadar dokumen kertas yang disimpan hingga akhir. Pada hakikatnya, ia harus diintegrasikan dalam rekabentuk produk dan pengurusan klaim. Yang paling boleh dipercayai topeng terapi cahaya merah rancangan pelancaran menghubungkan pembangunan produk, kawalan kualiti, pelabelan, dan pemberdayaan jualan sejak dari awal.
Atopeng terapi cahaya merah mungkin memerlukan kelulusan FDA apabila penggunaan yang dirancang dan tuntutan produk tersebut menempatkannya dalam kerangka peranti perubatan yang berkenaan. Jika laluan 510(k) digunakan, pengilang mesti membina kes khusus peranti untuk persamaan ketara, disokong oleh bukti teknikal, keselamatan, pelabelan, dan—jika diperlukan—bukti klinikal atau bukan klinikal yang sesuai. Sebelum menggunakan frasa “FDA cleared” dalam sebarang bahan yang ditujukan kepada pelanggan, sahkan dengan tepat produk, penggunaan yang diluluskan, dan dokumentasi semasa bersama penasihat atau perunding peraturan AS yang berpengalaman.

2026/10/30
Gunakan senarai semak penilaian pengilang peranti kecantikan RF ini untuk membandingkan bukti keselamatan, keupayaan OEM dan ODM, kawalan kualiti, serta kesiapsiagaan pelancaran.

2026/10/30
Lihat bagaimana teknologi menjadikan kecantikan di rumah lebih terpandu, konsisten, dan berdasarkan maklumat—ditambah senarai semak praktikal untuk memilih peranti secara bijak.

2026/10/30
Terokai bagaimana AI dan peranti pintar membentuk masa depan kecantikan melalui rutin yang responsif, panduan yang jelas, reka bentuk yang boleh dipercayai, dan penjagaan yang dikawal pengguna.
2026/10/29
Ketahui mengapa peranti kecantikan mudah alih menjadi popular di kalangan pengguna moden melalui kemudahan harian, rutin yang fleksibel, teknologi yang lebih jelas, dan tabiat penjagaan yang selamat.
2026/10/29
Pelajari cara membawa peranti kecantikan dari konsep hingga rak dengan peta jalan praktikal yang merangkumi tuntutan, kejuruteraan, kualiti, pembungkusan, dan piawaian pelancaran.
2026/10/29
Pelajari cara menggabungkan produk kecantikan dengan peranti ke dalam rutin yang jelas untuk menyokong ketahanan pelanggan, pengisian semula, dan kepercayaan jenama jangka panjang.

Sesuai untuk rutin penjagaan muka harian, menyediakan penyelesaian kecantikan yang mudah digunakan di rumah.

Sempurna untuk rawatan berkala di spa dan salun, meningkatkan pengalaman dan hasil pelanggan.

Menyokong pakar dermatologi dengan peranti canggih untuk sesi terapi kulit profesional.

Menyampaikan penyelesaian inovatif untuk urutan badan sepenuhnya dan relaksasi menggunakan peranti di rumah.

Mempunyai teknologi anti-penuaan untuk membantu mengurangkan kedutan dan merangsang vitaliti kulit.

Peranti khusus untuk pencabutan bulu yang selamat dan berkesan, sesuai digunakan di rumah atau klinik.

Pelanggan kami sangat menyukai peranti kecantikan Perfect Idea. Kualiti, pembungkusan, dan hasilnya semuanya luar biasa. Kami melihat peningkatan jualan ulang setelah menambahkan pembersih muka mereka ke dalam barisan produk kami. Pasukan sokongan mereka responsif dan boleh dipercayai.

Perfect Idea membawa inovasi dan kebolehpercayaan kepada peralatan kecantikan rumah. Kerjasama kami memperkenalkan alat urut mereka kepada wanita Jepun, meningkatkan kepuasan pelanggan dan memperkukuh kepercayaan jenama kami di seluruh rantau tersebut.

Kami berkerjasama dengan Shenzhen Perfect Idea Tech untuk peralatan kecantikan mereka. Penghantaran adalah pantas dan setiap produk sepadan dengan harapan kami. Alat urut untuk kegunaan rumah mereka khususnya popular di salun tempatan dan pengguna rumah.

Pembungkusan bergaya dan reka bentuk menarik menjadikan Perfect Idea menonjol. Pengguna Perancis menghargai arahan yang mudah difahami dan hasil yang kelihatan jelas. Komunikasi adalah cekap dan pesanan sentiasa tiba tepat pada waktunya.

Peranti penjagaan diri untuk kegunaan rumah Perfect Idea telah menjadi pilihan kegemaran pelanggan kami. Siri peranti kecantikan ini menawarkan kualiti pada harga yang munasabah, manakala latihan teknikal untuk staf kami memudahkan proses penyesuaian.

Kami memilih Perfect Idea untuk portofolio produk kecantikan kami dan telah menerima maklum balas yang sangat positif daripada pelanggan kami. Produk ini mudah dipasarkan secara dalam talian dan sokongan pelanggan adalah boleh dipercayai serta membantu.
