 EN
Cuidados com a pele em casa
Ideal para rotinas diárias de cuidados faciais, oferecendo soluções de beleza fáceis de usar em casa.

2026/10/24
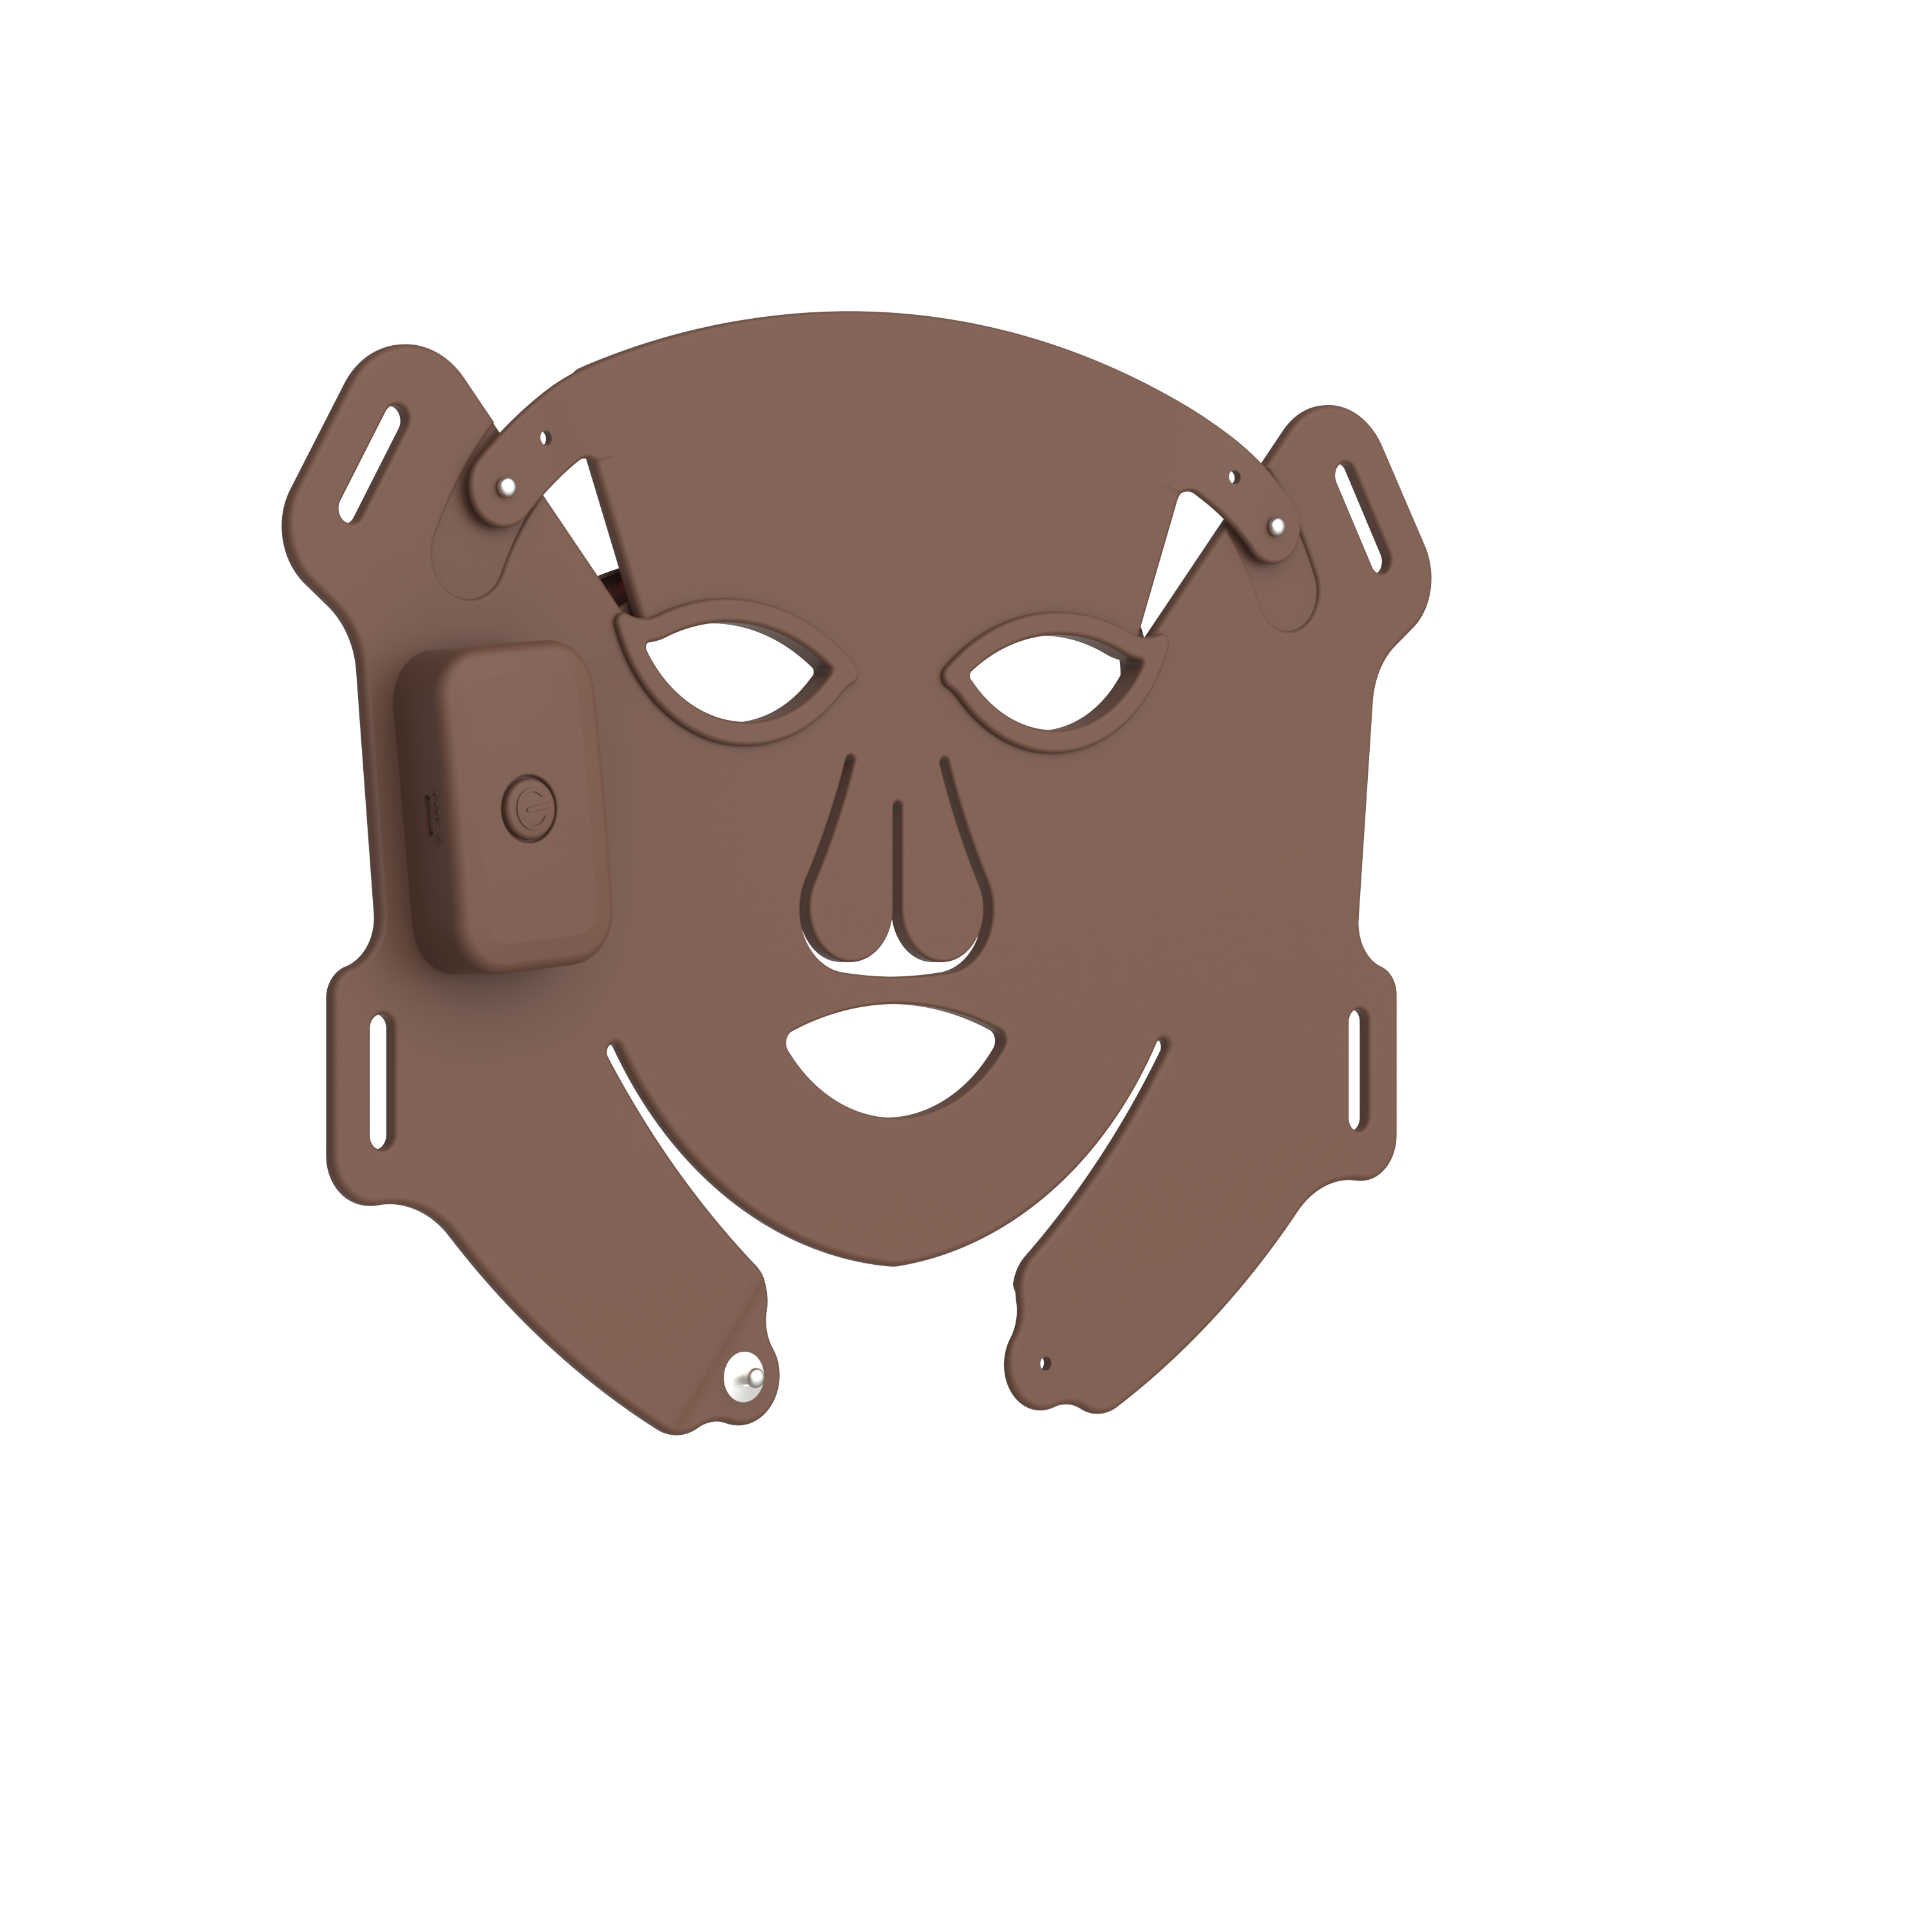
Para uma marca que planeja vender um máscara de terapia com luz vermelha nos Estados Unidos, a expressão "autorizado pela FDA" não é um rótulo meramente decorativo. Trata-se de um status regulatório com significado específico. O caminho adequado depende do uso pretendido do produto, das alegações feitas sobre ele, de suas características técnicas e da existência de um dispositivo comparável legalmente comercializado. Isso significa que uma discussão com o fornecedor deve começar pelas alegações que você deseja fazer, em vez de uma solicitação para incluir um selo da FDA na embalagem.
Para um comprador internacional de dispositivos de beleza, a pergunta prática é mais simples: o máscara de terapia com luz vermelha planejado faz alegações que o enquadram na regulação de dispositivos médicos da FDA, e, se sim, quais evidências sustentam uma submissão 510(k)? A resposta é específica para cada produto. Este artigo oferece um quadro prático de trabalho, não conselhos jurídicos; um profissional qualificado em regulação norte-americana deve analisar o plano final de entrada no mercado.
A liberação pela FDA refere-se, na maioria das vezes, a uma notificação pré-mercado bem-sucedida, comumente chamada de 510(k). Em um processo 510(k), um fabricante busca demonstrar que um dispositivo é substancialmente equivalente equivalente a um dispositivo preexistente legalmente comercializado. A liberação difere da aprovação pela FDA. A aprovação está associada a outras vias pré-mercado e não deve ser usada de forma intercambiável com a liberação.
Ela também difere do registro de estabelecimento e do cadastro de dispositivos pela FDA. O registro e o cadastro são requisitos operacionais para muitos negócios de dispositivos, mas, por si só, não significam que a FDA tenha liberado um determinado máscara de terapia com luz vermelha dispositivo. Uma marca cuidadosa evita frases como "registrado pela FDA, logo liberado pela FDA". Trata-se de conceitos distintos.
Duas máscaras podem parecer semelhantes, mas apresentar questões regulatórias muito distintas. A FDA avalia qual é a finalidade de um dispositivo, como ele é descrito nos rótulos e na divulgação promocional e quais evidências são apresentadas para essa finalidade. Uma máscara comercializada com alegações médicas ou terapêuticas pode exigir uma análise diferente daquela aplicada a um produto posicionado exclusivamente com linguagem cosmética genérica. Essa distinção não é resolvida com segurança apenas alterando-se uma palavra em um anúncio após a conclusão do desenvolvimento.
Por exemplo, um resumo 510(k) de uma máscara LED de venda livre (OTC) pode descrever uma finalidade pretendida envolvendo o tratamento de rugas em todo o rosto e comparar essa finalidade com um dispositivo equivalente (predicate). Isso não significa que toda máscara LED para o rosto se qualifique para o mesmo status. Demonstra, contudo, por que uma matriz de alegações é essencial: cada alegação, indicação, descrição de comprimento de onda, área de tratamento, população de usuários e modo de operação deve ser verificada em comparação com o dispositivo equivalente proposto e com o plano de evidências.
A FDA publicou orientações preliminares sobre dispositivos de fotobiomodulação (PBM) e submissões 510(k). O conteúdo exato de uma submissão depende do dispositivo e das expectativas atuais da FDA, mas um programa organizado geralmente aborda as seguintes áreas.
Essa lista é uma ferramenta de planejamento, não um substituto para uma avaliação regulatória específica do dispositivo. Em particular, não se deve presumir que uma contagem impressionante de LEDs ou um comprimento de onda familiar, por si só, estabeleça equivalência. Um pacote de provas bem concebido liga as características técnicas ao uso pretendido específico.
Não necessariamente. A análise regulatória baseia-se na finalidade pretendida, nas alegações, nas características do dispositivo e na classificação aplicável — não simplesmente no fato de a fonte de luz ser LED. Este é um ponto comum em que uma avaliação regulatória precoce evita retrabalho.
Não. Uma liberação aplica-se ao dispositivo liberado e à sua configuração documentada. Uma marca diferente, projeto, saída, indicação ou alegação promocional pode exigir sua própria avaliação. Trate os resumos públicos de 510(k) como insumos para pesquisa, não como certificados transferíveis.
A autorização não constitui uma aprovação genérica de todas as possíveis declarações de marketing. As alegações devem permanecer dentro da finalidade de uso autorizada para o dispositivo e ser apoiadas pela evidência adequada. Se uma declaração soar mais forte do que a rotulagem, faça uma pausa e revise-a.
Para um proprietário de marca, a pergunta útil não é 'Você possui autorização da FDA?'. Solicite documentação passível de verificação: o nome exato do dispositivo e o número 510(k), caso exista; a finalidade de uso; a relação entre a configuração oferecida e a configuração documentada; o escopo dos relatórios de ensaio; os controles de rotulagem; e o processo de controle de alterações. Se o fornecedor propor personalizações, esclareça se elas afetam a avaliação regulatória antes de comprometer-se com a fabricação de ferramentas ou com datas de lançamento.
É fácil tratar a conformidade como simples papelada guardada para o final. Na realidade, ela deve estar integrada ao projeto do produto e à gestão de alegações. A mais confiável máscara de terapia com luz vermelha o plano de lançamento conecta o desenvolvimento do produto, os controles de qualidade, a rotulagem e a habilitação das vendas desde o início.
Amáscara de terapia com luz vermelha pode necessitar de autorização da FDA quando sua finalidade pretendida e suas alegações o colocarem dentro do âmbito aplicável ao quadro regulatório de dispositivos médicos. Se for aplicável a via 510(k), o fabricante deve construir um caso específico para o dispositivo com base na equivalência substancial, respaldado por evidências técnicas, de segurança e de rotulagem adequadas e, quando necessário, por evidências clínicas ou não clínicas. Antes de utilizar a expressão “FDA cleared” em qualquer material voltado ao cliente, verifique exatamente o produto, a finalidade pretendida autorizada e a documentação atual com consultores ou advogados especializados em regulação norte-americana.

2026/10/30
Utilize esta lista de verificação para avaliar fabricantes de dispositivos de beleza com RF a fim de comparar evidências de segurança, capacidade OEM e ODM, controle de qualidade e prontidão para lançamento.

2026/10/30
Veja como a tecnologia torna a beleza em casa mais orientada, consistente e informada — além de uma lista de verificação prática para escolher dispositivos com sabedoria.

2026/10/30
Explore como a IA e os dispositivos inteligentes moldam o futuro da beleza com rotinas adaptativas, orientação clara, design confiável e cuidados controlados pelo usuário.
2026/10/29
Descubra por que os dispositivos portáteis de beleza são populares entre os usuários modernos, graças à conveniência do dia a dia, rotinas flexíveis, tecnologia mais clara e hábitos seguros de cuidados.
2026/10/29
Aprenda como levar um dispositivo de beleza do conceito à prateleira com um roteiro prático que abrange a formulação de alegações, engenharia, qualidade, embalagem e padrões de lançamento.
2026/10/29
Aprenda como agrupar produtos de beleza com dispositivos em rotinas claras que apoiem a retenção de clientes, reposição contínua e confiança duradoura na marca.

Ideal para rotinas diárias de cuidados faciais, oferecendo soluções de beleza fáceis de usar em casa.

Perfeito para tratamentos frequentes em spas e salões, aprimorando a experiência e os resultados dos clientes.

Apoia dermatologistas com dispositivos avançados para sessões profissionais de terapia cutânea.

Oferece soluções inovadoras para massagem completa do corpo e relaxamento com dispositivos domésticos.

Apresenta tecnologias antienvelhecimento para ajudar a reduzir rugas e estimular a vitalidade da pele.

Dispositivos especializados para depilação segura e eficaz, adequados para uso doméstico ou clínico.

Nossos clientes adoram os dispositivos de beleza Perfect Idea. Qualidade, embalagem e resultados são todos excepcionais. Observamos um aumento nas vendas recorrentes após incluir seus limpadores faciais em nosso portfólio. A equipe de suporte deles é ágil e confiável.

Perfect Idea traz inovação e confiabilidade aos aparelhos de beleza domésticos. Nossa colaboração introduziu suas ferramentas de massagem às mulheres japonesas, impulsionando a satisfação do cliente e fortalecendo a confiança na nossa marca em toda a região.

Estabelecemos parceria com a Shenzhen Perfect Idea Tech para seus equipamentos de beleza. O envio foi rápido e todos os produtos corresponderam às nossas expectativas. Seus massagers para uso doméstico são especialmente populares entre salões locais e usuários domésticos.

A embalagem elegante e o design atraente fazem com que a Perfect Idea se destaque. Os consumidores franceses valorizam as instruções fáceis de seguir e os resultados visíveis. A comunicação foi eficiente e os pedidos sempre chegaram no prazo.

Os dispositivos pessoais para uso doméstico da Perfect Idea tornaram-se um favorito entre os nossos clientes. A linha de dispositivos de beleza oferece qualidade a um preço razoável, e a formação técnica para a nossa equipa facilitou muito a integração.

Selecionámos a Perfect Idea para o nosso portfólio de produtos de beleza e obtivemos feedback muito positivo dos nossos clientes. Os produtos são fáceis de comercializar online e o apoio ao cliente é fiável e útil.
