 EN
Домашня доглядова косметика
Ідеально підходить для щоденних процедур догляду за обличчям, забезпечуючи зручні у використанні косметичні рішення вдома.

2026/10/24
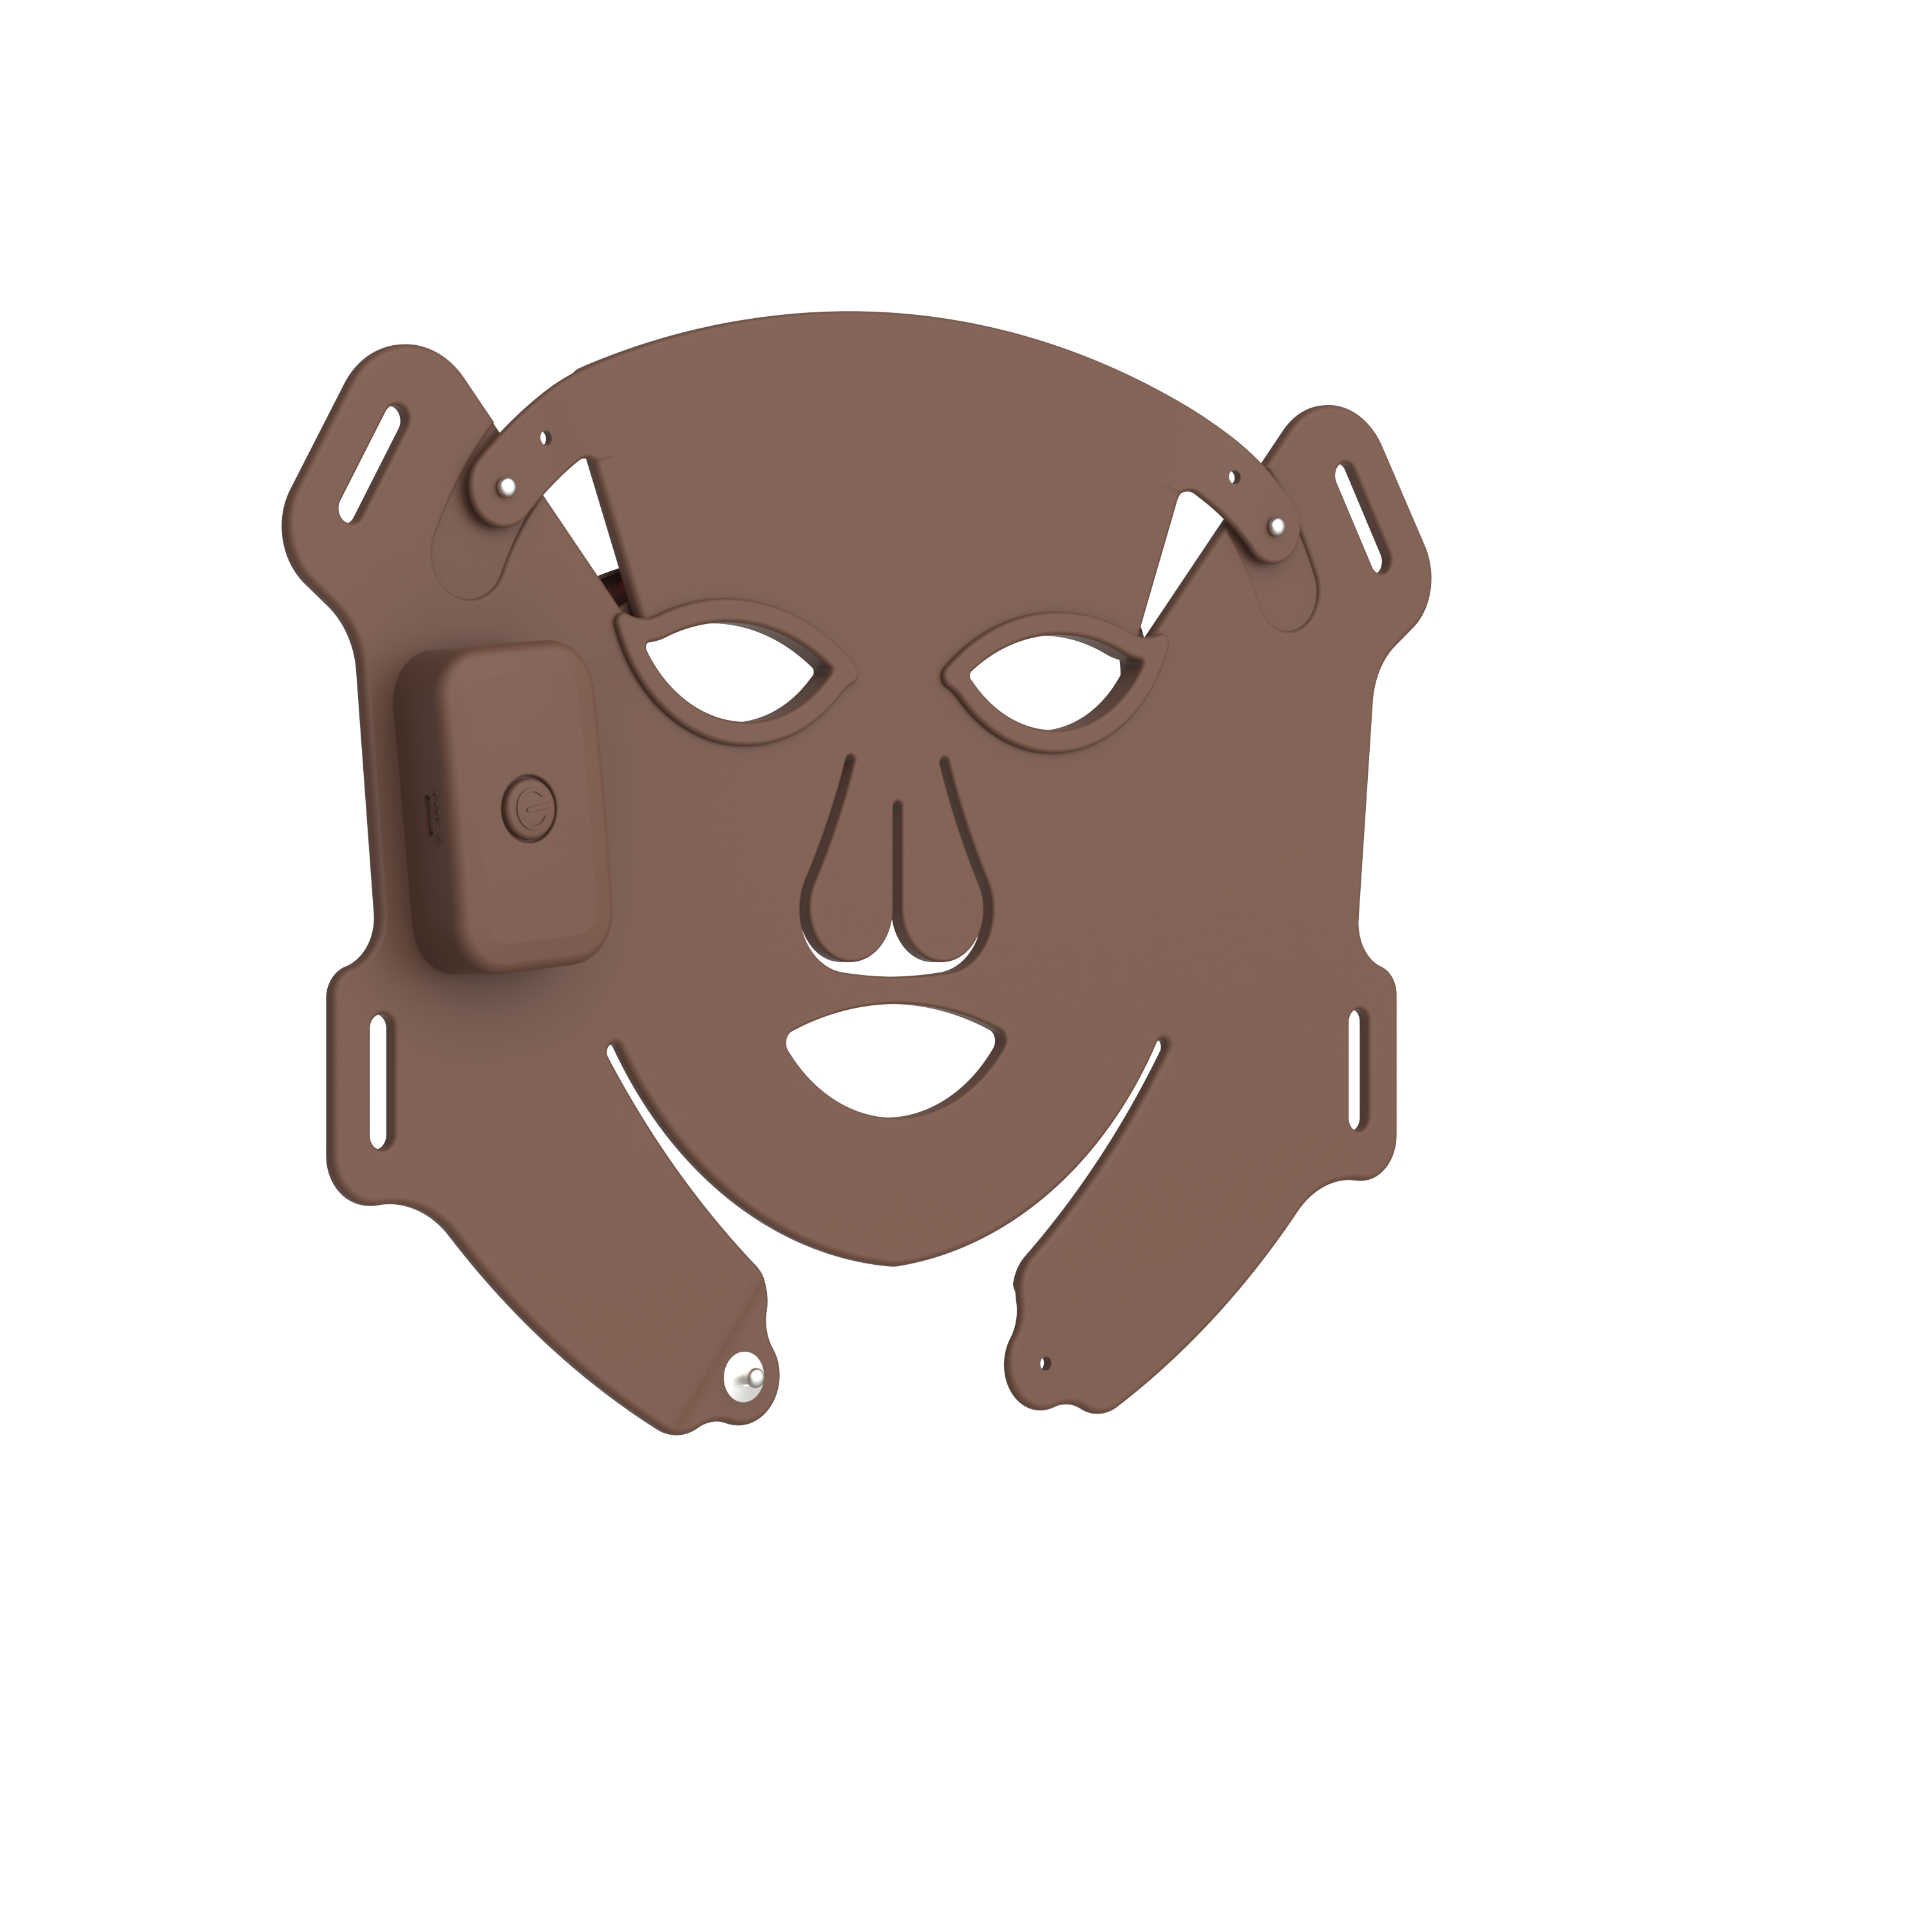
У Сполучених Штатах Америки «дозвіл FDA» — це не декоративна мітка. Це регуляторний статус із певним значенням. Правильний шлях залежить від призначеного використання продукту, його тверджень, технічних характеристик та наявності відповідного референтного пристрою, що юридично допускається до ринку. Це означає, що обговорення з постачальником має починатися з тверджень, які ви плануєте формулювати, а не з прохання розмістити логотип FDA на упаковці. маска для терапії червоним світлом для міжнародного покупця косметичних пристроїв практичне запитання простіше: чи робить запланований пристрій твердження, що підпадають під регуляторну дію FDA щодо медичних виробів, і, якщо так, які докази підтримують подання документації за процедурою 510(k)? Відповідь є специфічною для кожного продукту. У цій статті наведено робочу схему, а не юридичну консультацію; остаточний план виходу на ринок має переглянути кваліфікований регуляторний фахівець США.
Для міжнародного покупця косметичних пристроїв практичне запитання простіше: чи робить запланований пристрій твердження, що підпадають під регуляторну дію FDA щодо медичних виробів, і, якщо так, які докази підтримують подання документації за процедурою 510(k)? Відповідь є специфічною для кожного продукту. У цій статті наведено робочу схему, а не юридичну консультацію; остаточний план виходу на ринок має переглянути кваліфікований регуляторний фахівець США. маска для терапії червоним світлом для міжнародного покупця косметичних пристроїв практичне запитання простіше: чи робить запланований пристрій твердження, що підпадають під регуляторну дію FDA щодо медичних виробів, і, якщо так, які докази підтримують подання документації за процедурою 510(k)? Відповідь є специфічною для кожного продукту. У цій статті наведено робочу схему, а не юридичну консультацію; остаточний план виходу на ринок має переглянути кваліфікований регуляторний фахівець США.
Одобрено FDA найчастіше стосується успішного попереднього ринкового повідомлення, яке зазвичай називають 510(k). У рамках 510(k) виробник намагається продемонструвати, що пристрій є суттєво еквівалентний аналогічним до юридично дозволеного базового пристрою. Одобрення відрізняється від схвалення FDA. Схвалення пов’язане з іншими попередніми ринковими шляхами й не повинно використовуватися як синонім одобрення.
Це також відрізняється від реєстрації підприємства FDA та реєстрації пристрою. Реєстрація та реєстрація пристрою — це оперативні вимоги для багатьох підприємств, що виробляють пристрої, але самі по собі вони не означають, що FDA одобрило певний маска для терапії червоним світлом . Уважний бренд уникне фраз на кшталт «зареєстровано FDA, отже, одобрення FDA». Вони описують різні речі.
Два маски можуть виглядати схожими, але ставити дуже різні регуляторні питання. FDA оцінює, для чого призначений пристрій, як його описано у маркуванні та рекламі, а також які докази надано щодо цього призначення. Маска, що рекламується з медичними або терапевтичними твердженнями, може вимагати іншого аналізу, ніж продукт, позиціонований лише за допомогою загальних косметичних формулювань. Цю відмінність не можна безпечно вирішити, просто замінивши одне слово в рекламі після завершення розробки.
Наприклад, у зведенні 510(k) для LED-маски, що реалізується без рецепта, можна описати призначення, пов’язане з лікуванням зморшок по всьому обличчю, і порівняти це призначення з аналогом. Це не означає, що будь-яка LED-маска для обличчя автоматично отримує такий самий статус. Це лише демонструє, чому матриця тверджень є обов’язковою: кожне твердження, показання, опис довжини хвилі, зона лікування, цільова група користувачів та режим роботи мають бути перевірені щодо запропонованого аналога й плану доказів.
Управління з контролю якості харчових продуктів і лікарських засобів США (FDA) опублікувало проект керівництва щодо пристроїв фотобіомодуляції (PBM) та подань за процедурою 510(k). Точний зміст подання залежить від конкретного пристрою та поточних вимог FDA, але структурована програма, як правило, охоплює такі напрямки.
Цей перелік є інструментом планування, а не заміною регуляторної оцінки, спеціально розробленої для конкретного пристрою. Зокрема, не слід вважати, що велика кількість світлодіодів або знайома довжина хвилі самі по собі забезпечують еквівалентність. Добре спроектований пакет доказів пов’язує технічні характеристики з конкретним призначенням використання.
Не обов’язково. Регуляторний аналіз ґрунтується на призначенні використання, твердженнях, характеристиках пристрою та відповідному класифікаційному статусі — а не просто на тому, чи є джерелом світла LED. Це поширена точка, де ранній регуляторний огляд допомагає уникнути повторної роботи.
Ні. Сертифікація стосується лише сертифікованого пристрою та його задокументованої конфігурації. Інша торгова марка, дизайн, вихідна потужність, показання або рекламне твердження можуть вимагати окремої оцінки. Вважайте публічно доступні резюме 510(k) вхідними даними для досліджень, а не переносними сертифікатами.
Одрукування не є загальним схваленням усіх можливих маркетингових тверджень. Заяви мають залишатися в межах призначеного використання пристрою, схваленого FDA, і підтверджуватися відповідними доказами. Якщо твердження звучить сильніше, ніж інформація у документації, зупиніться й перевірте його.
Для власника бренду корисне запитання — не «Чи є у вас схвалення FDA?», а про документацію, яку можна перевірити: точну назву пристрою та номер 510(k), якщо такий існує, призначене використання, зв’язок між запропонованою конфігурацією та задокументованою конфігурацією, обсяг звітів про випробування, контроль над маркуванням та процес контролю змін. Якщо постачальник пропонує індивідуальну налаштування, уточніть, чи впливає воно на регуляторну оцінку, перш ніж погоджувати терміни виготовлення оснащення або запуску.
Легко сприймати відповідність до вимог як просто документацію, яку зберігають до кінця. Насправді вона має бути частиною проектування продукту та управління твердженнями. Найбільш надійні маска для терапії червоним світлом план запуску пов’язує розробку продукту, контроль якості, маркування та підтримку продажів з самого початку.
А маска для терапії червоним світлом може вимагати схвалення FDA, якщо його передбачене призначення та заяви відповідають чинним вимогам до медичних виробів. Якщо застосовується шлях 510(k), виробник має створити пристрій-специфічне обґрунтування суттєвої еквівалентності, підтримане відповідними технічними, безпековими, маркувальними та — за потреби — клінічними або неклінічними даними. Перш ніж використовувати фразу «FDA cleared» у будь-яких матеріалах для клієнтів, перевірте точну назву продукту, схвалене призначення та поточну документацію разом із досвідченими консультантами з регуляторних питань США або юристами.

2026/10/30
Скористайтеся цим контрольним переліком оцінки виробників приладів для косметичних процедур з радіочастотним впливом, щоб порівняти дані щодо безпеки, можливостей OEM та ODM, контролю якості й готовності до запуску.

2026/10/30
Дізнайтеся, як технології роблять догляд за красою вдома більш орієнтованим, послідовним і обґрунтованим — а також практичний чек-лист для розумного вибору пристроїв.

2026/10/30
Дізнайтеся, як штучний інтелект та розумні пристрої формують майбутнє краси завдяки адаптивним ритуалам, зрозумілим рекомендаціям, надійному дизайну та догляду, яким керує користувач.
2026/10/29
Дізнайтеся, чому переносні пристрої для краси популярні серед сучасних користувачів — завдяки щоденній зручності, гнучкості режимів використання, зрозумілішій технології та безпечним звичкам догляду.
2026/10/29
Дізнайтеся, як вивести пристрій для краси від концепції до полиці, скориставшись практичною дорожньою картою, що охоплює формулювання заяв, інженерію, контроль якості, упаковку та стандарти запуску.
2026/10/29
Дізнайтеся, як об’єднувати косметичні засоби з пристроями в чіткі ритуали, що сприяють утриманню клієнтів, поповненню запасів і довготривалій довірі до бренду.

Ідеально підходить для щоденних процедур догляду за обличчям, забезпечуючи зручні у використанні косметичні рішення вдома.

Ідеально підходить для постійного використання в спа-центрах та салонах, покращуючи враження клієнтів та ефективність процедур.

Надає дерматологам передові пристрої для професійних сеансів терапії шкіри.

Пропонує інноваційні рішення для масажу всього тіла та релаксації за допомогою домашніх пристроїв.

Містить технології проти старіння, які допомагають зменшувати зморшки та стимулювати життєздатність шкіри.

Спеціалізовані пристрої для безпечного й ефективного видалення волосся, придатні для використання вдома або в клініці.

Наші клієнти обожнюють косметичні пристрої Perfect Idea. Якість, упаковка та результати — все на вищому рівні. Після введення їх очищувальних засобів для обличчя до нашого асортименту ми відзначили зростання повторних продажів. Їхня служба підтримки оперативно та надійно реагує.

Perfect Idea забезпечує інноваційність та надійність у сфері побутових приладів для догляду за шкірою. У рамках нашої співпраці ми представили японським жінкам їхні масажні пристрої, що підвищило задоволення клієнтів і зміцнило довіру до нашого бренду в регіоні.

Ми співпрацювали з компанією Shenzhen Perfect Idea Tech у сфері обладнання для краси. Доставка була швидкою, а кожен товар відповідав нашим очікуванням. Їхні масажери для домашнього використання особливо популярні серед місцевих салонів та споживачів.

Стильне упакування та приваблива конструкція роблять Perfect Idea видатним серед конкурентів. Французькі споживачі цінують зручні інструкції та помітні результати. Зв’язок був ефективним, а замовлення завжди надходили вчасно.

Побутові пристрої для особистого догляду від Perfect Idea стали улюбленими серед наших клієнтів. Лінійка приладів для краси поєднує якість із розумною ціною, а технічне навчання для нашого персоналу значно спростило процес введення в експлуатацію.

Ми обрали Perfect Idea для нашого асортименту косметичних товарів і отримали дуже позитивні відгуки від наших клієнтів. Товари легко просувати в Інтернеті, а служба підтримки клієнтів є надійною та корисною.
