 EN
Cura de la pell per a l’ús domèstic
Ideal per a les rutines diàries de cura facial, oferint solucions de bellesa fàcils d’usar a casa.

2026/10/24
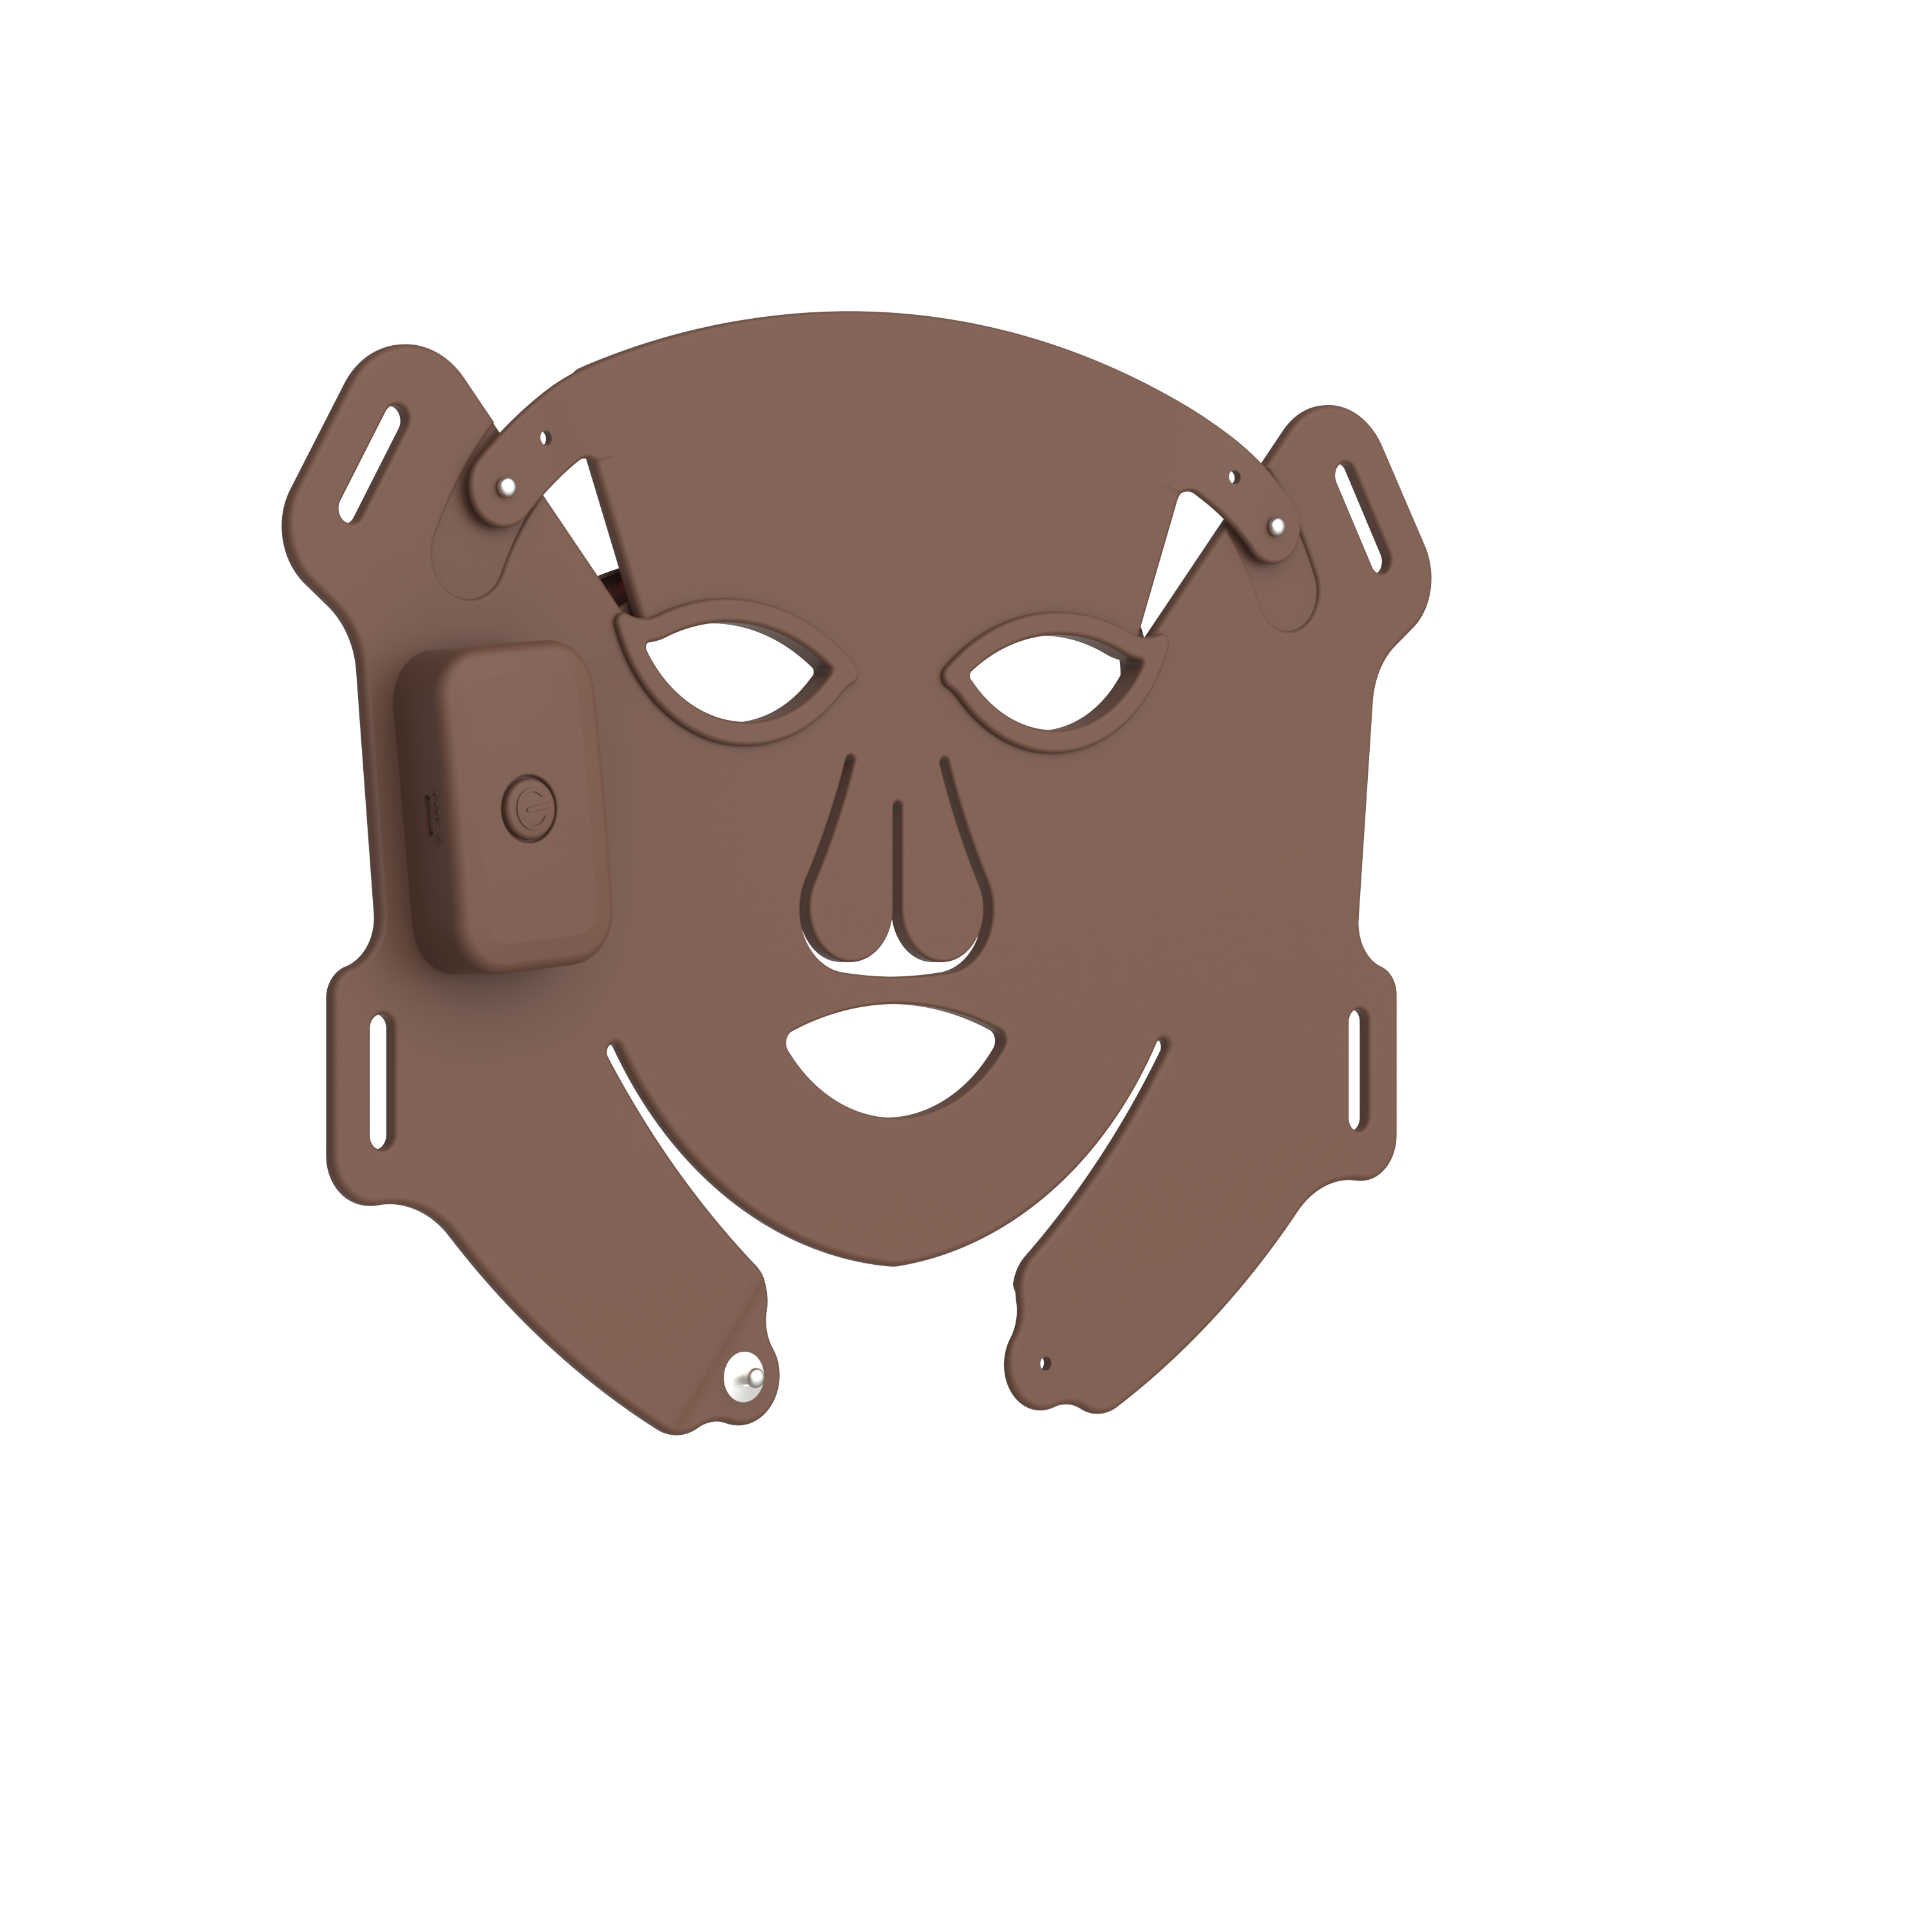
Per a una marca que planeja vendre una màscara de teràpia amb llum vermella als Estats Units, l'etiqueta «autoritzada per la FDA» no és un simple distintiu decoratiu. És un estatus regulador amb un significat concret. La via adequada depèn de l'ús previst del producte, de les seves afirmacions, de les seves característiques tècniques i de si existeix un dispositiu precedent legalment comercialitzat adequat. Això vol dir que una conversa amb el proveïdor hauria de començar amb les afirmacions que voleu fer, i no amb una sol·licitud per posar un distintiu de la FDA al paquet.
Per a un comprador internacional de dispositius de bellesa, la pregunta pràctica és més senzilla: el màscara de teràpia amb llum vermella previst fa afirmacions que el situen dins de la regulació de dispositius mèdics de la FDA, i, en cas afirmatiu, quina evidència recolza una sol·licitud 510(k)? La resposta és específica de cada producte. Aquest article ofereix un marc de treball, no assessorament jurídic; un professional regulador nord-americà qualificat hauria de revisar el pla final d’entrada al mercat.
L’autorització de la FDA fa referència, normalment, a una notificació prèvia al mercat amb èxit, coneguda habitualment com a 510(k). En una sol·licitud 510(k), un fabricant intenta demostrar que un dispositiu és substancialment equivalent a un dispositiu precedent legalment comercialitzat. L’autorització difereix de l’aprovació de la FDA. L’aprovació està associada a altres vies premercat i no s’ha d’emprar de forma intercanviable amb l’autorització.
També difereix de l’inscripció de l’establiment i de la llista de dispositius de la FDA. L’inscripció i la llista són requisits operatius per a moltes empreses de dispositius, però per si sols no signifiquen que la FDA hagi autoritzat un dispositiu concret màscara de teràpia amb llum vermella . Una marca prudent evita expressions com «inscrita a la FDA, per tant autoritzada per la FDA». Aquestes expressions fan referència a conceptes diferents.
Dues màscares poden semblar similars tot i que plantejen preguntes regulatòries molt diferents. La FDA avalua què fa un dispositiu, com es descriu en l'etiquetatge i la promoció, i les proves presentades per a aquell ús. Una màscara comercialitzada amb afirmacions mèdiques o terapèutiques pot requerir una anàlisi diferent d’un producte posicionat només amb llenguatge cosmètic general. Aquesta distinció no es resol de forma segura canviant una sola paraula en un anunci després que el desenvolupament hagi finalitzat.
Per exemple, un resum 510(k) d’una màscara LED per a venda sense recepta pot descriure un ús previst relacionat amb el tractament de rugues a tota la cara i comparar aquest ús amb un precedent. Això no vol dir que totes les màscares LED per a la cara compleixin els requisits per obtenir el mateix estatus. Tanmateix, sí que mostra per què és essencial disposar d’una matriu d’afirmacions: cada afirmació, indicació, descripció de longitud d’ona, àrea de tractament, població d’usuaris i mode de funcionament s’ha de verificar respecte al precedent proposat i al pla de proves.
La FDA ha publicat una guia provisional sobre els dispositius de fotobiomodulació (PBM) i les sol·licituds 510(k). El contingut exacte d’una sol·licitud depèn del dispositiu i de les expectatives actuals de la FDA, però un programa organitzat normalment aborda les àrees següents.
Aquesta llista és una eina de planificació, no un substitut d’una avaluació reguladora específica del dispositiu. En particular, no cal assumir que un nombre impressionant de LED o una longitud d’ona familiar per si sola estableixen l’equivalència. Un paquet de proves ben dissenyat connecta les característiques tècniques amb l’ús previst específic.
No necessàriament. L’anàlisi normativa es basa en l’ús previst, les afirmacions, les característiques del dispositiu i la classificació aplicable, i no només en el fet que la font de llum sigui un LED. Aquest és un punt habitual on una revisió normativa precoç estalvia treball addicional.
No. Una autorització s’aplica al dispositiu autoritzat i a la seva configuració documentada. Una marca diferent, un disseny diferent, una sortida diferent, una indicació diferent o una afirmació promocional diferent podrien requerir una avaluació pròpia. Tracteu els resums públics de les sol·licituds 510(k) com a fonts d’informació per a la recerca, no com a certificats transferibles.
La certificació no és una aprovació generalitzada de totes les declaracions publicitàries possibles. Les afirmacions han de romandre dins de l’ús previst certificat del dispositiu i han de tenir suport en les proves adequades. Si una afirmació sembla més contundent que l’etiquetatge, cal fer una pausa i revisar-la.
Per a un propietari de marca, la pregunta útil no és «Teniu aprovació de la FDA?». Demaneu documentació que es pugui verificar: el nom exacte del dispositiu i el número 510(k), si n’hi ha un; l’ús previst; la relació entre la configuració oferida i la configuració documentada; l’àmbit dels informes d’assaig; el control de l’etiquetatge; i el procés de control de canvis. Si el proveïdor proposa personalitzacions, aclareixi si aquestes afecten l’avaluació reguladora abans de comprometre’s amb dates de fabricació o llançament.
És fàcil tractar la conformitat com a paperassa que es guarda per al final. En realitat, forma part del disseny del producte i de la gestió de les afirmacions. El més fiable màscara de teràpia amb llum vermella el pla de llançament connecta el desenvolupament del producte, el control de la qualitat, l’etiquetatge i l’habilitació de les vendes des del principi.
Amàscara de teràpia amb llum vermella pot necessitar l’aprovació de la FDA quan la seva utilització prevista i les seves afirmacions el situïn dins del marc aplicable als dispositius mèdics. Si s’aplica la via 510(k), el fabricant ha d’elaborar un cas específic per al dispositiu que demostrï l’equivalència substancial, recolzat per proves tècniques, de seguretat i d’etiquetatge adequades i, quan calgui, per proves clíniques o no clíniques. Abans d’utilitzar l’expressió «FDA cleared» en qualsevol material dirigit als clients, verifiqueu-ne exactament el producte, la utilització prevista aprovada i la documentació actual amb assessorament jurídic o consultors especialitzats en regulació nord-americana.

2026/10/30
Descobriu per què el desenvolupament intern de motlles ajuda un fabricant de dispositius de bellesa RF a millorar la coherència del producte, la velocitat d’iteració, el control de les eines i la preparació per a la producció.

2026/10/30
Apreni com verificar les capacitats d'investigació i desenvolupament (R&D) i de prototipatge d'un fabricant de dispositius de bellesa RF mitjançant fluxos de treball d'enginyeria pràctics i llistes de comprovació d'auditoria.

2026/10/30
Descobriu què determina el MOQ quan es tria un fabricant d'aparells de bellesa RF i com planificar un primer comandament de risc reduït amb una combinació equilibrada de plataforma i personalització.

2026/10/30
Utilitzeu aquesta llista de comprovació per avaluar fabricants de dispositius de bellesa RF per comparar les proves de seguretat, la capacitat OEM i ODM, el control de qualitat i la preparació per al llançament.

2026/10/30
Descobriu com la tecnologia fa que la bellesa a casa sigui més guiada, coherent i informada — i obteniu una llista de comprovació pràctica per triar els dispositius amb criteri.

2026/10/30
Descobriu com l'IA i els dispositius intel·ligents configuren el futur de la bellesa amb rutines adaptatives, orientació clara, disseny fiable i cura controlada per l'usuari.

Ideal per a les rutines diàries de cura facial, oferint solucions de bellesa fàcils d’usar a casa.

Perfecte per a tractaments freqüents en spas i salons, millorant l’experiència i els resultats dels clients.

Donat suport als dermatòlegs amb dispositius avançats per a sessions professionals de teràpia cutània.

Ofereix solucions innovadores per a massatges i relaxació de tot el cos amb dispositius domèstics.

Incorpora tecnologies antienveliment per ajudar a reduir les arrugues i estimular la vitalitat de la pell.

Dispositius especialitzats per a l’eliminació segura i eficaç del pèl, adequats per a ús domèstic o clínic.

Els nostres clients adoren els dispositius de bellesa Perfect Idea. La qualitat, l’embalatge i els resultats són excel·lents. Després d’afegir els seus netejadors facials a la nostra gamma, hem observat un augment de les vendes recurrents. El seu equip de suport és receptiu i fiable.

Perfect Idea porta innovació i fiabilitat als aparells de bellesa per a l’hogar. La nostra col·laboració va introduir les seves eines de massatge entre les dones japoneses, augmentant la satisfacció dels clients i reforçant la confiança en la nostra marca a tota la regió.

Hem col·laborat amb Shenzhen Perfect Idea Tech per al seu equipament de bellesa. L’enviament va ser ràpid i cada producte va complir les nostres expectatives. Els seus massatges per a ús domèstic són especialment populars tant entre els salons locals com entre els usuaris particulars.

L’embalatge elegant i el disseny atractiu fan que Perfect Idea destaqui. Els consumidors francesos aprecien les instruccions senzilles i els resultats visibles. La comunicació va ser eficient i els comandes sempre van arribar a temps.

Els dispositius de cura personal per a ús domèstic de Perfect Idea s’han convertit en un favorit entre els nostres clients. La línia d’aparells de bellesa ofereix qualitat a un preu raonable, i la formació tècnica per al nostre personal va facilitar molt la incorporació.

Hem seleccionat Perfect Idea per a la nostra cartera de productes de bellesa i hem rebut comentaris molt positius dels nostres clients. Els productes són fàcils de comercialitzar en línia i l’assistència als clients és fiable i útil.
