 EN
Perawatan Kulit di Rumah
Ideal untuk rutinitas perawatan wajah harian, menyediakan solusi kecantikan yang mudah digunakan di rumah.

2026/10/24
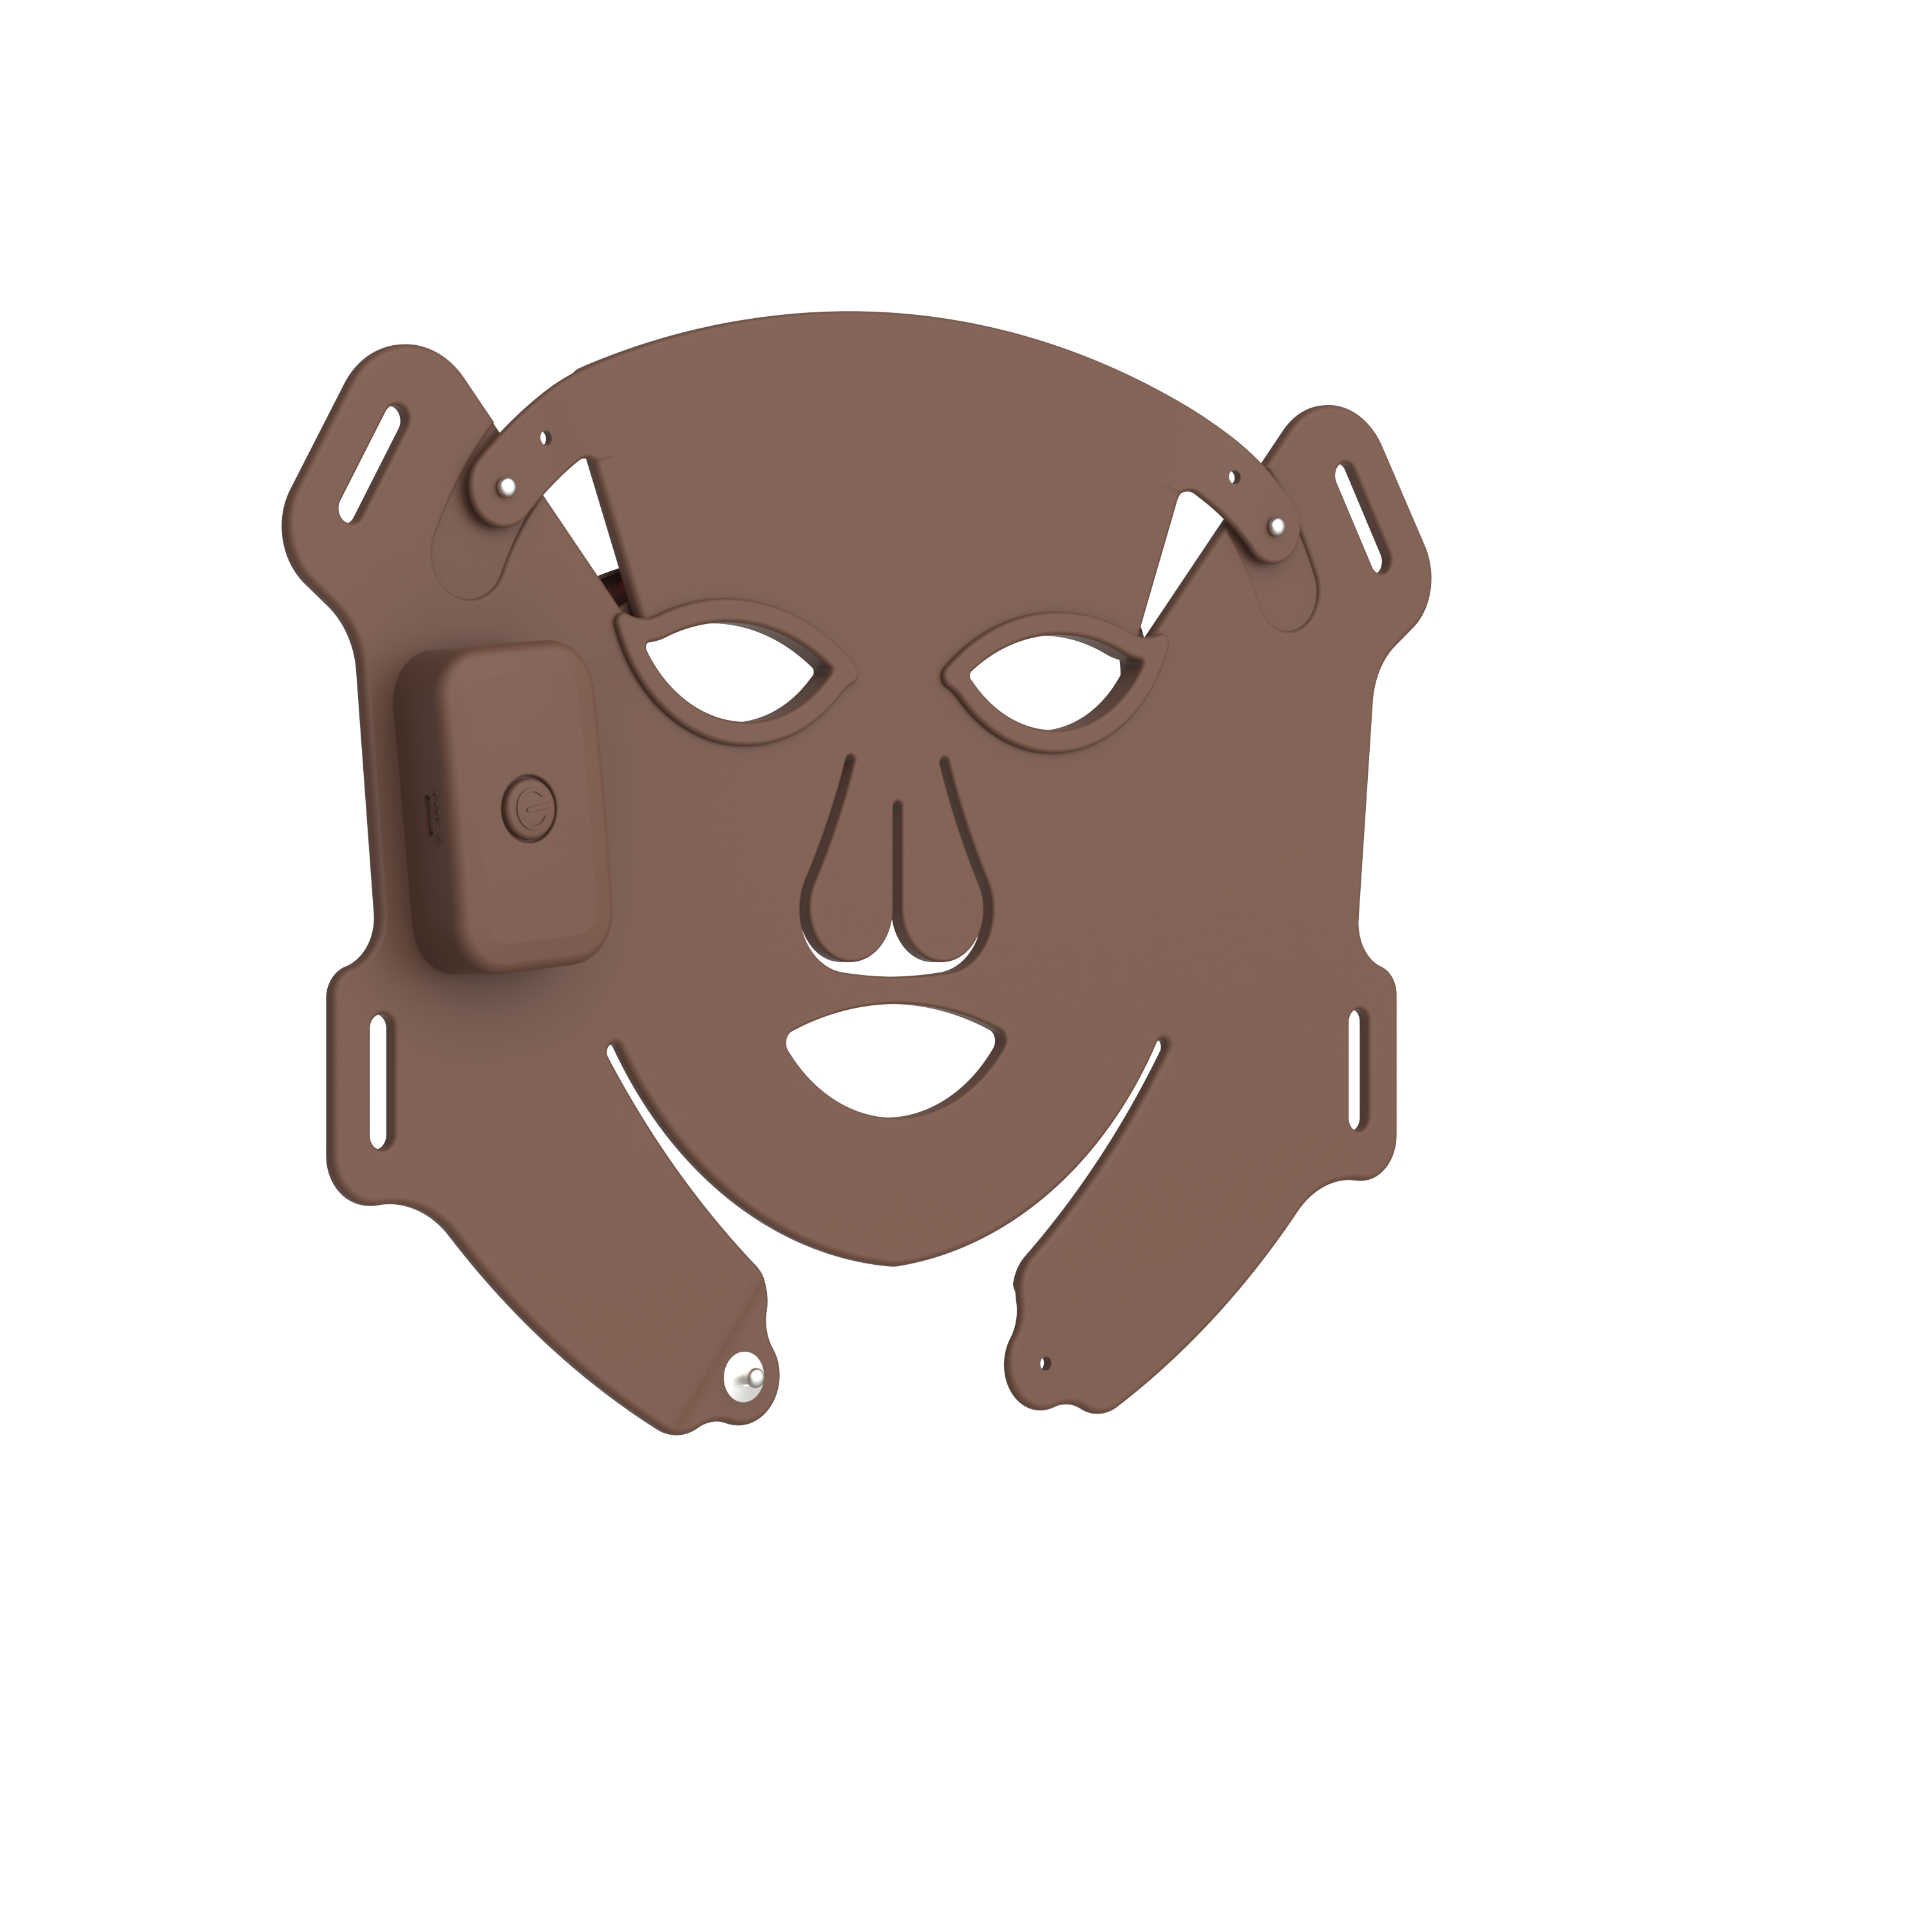
Untuk merek yang berencana menjual suatu topeng Terapi Cahaya Merah di Amerika Serikat, istilah ‘disetujui FDA’ bukanlah label dekoratif. Istilah tersebut merupakan status regulasi dengan makna spesifik. Jalur yang tepat bergantung pada penggunaan yang dimaksud dari produk, klaim yang dibuat, karakteristik teknisnya, serta ketersediaan perangkat pembanding yang sah di pasaran. Artinya, diskusi dengan pemasok harus dimulai dari klaim yang ingin Anda ajukan, bukan dari permintaan untuk mencantumkan logo FDA pada kemasan.
Bagi pembeli perangkat kecantikan internasional, pertanyaan praktisnya lebih sederhana: apakah topeng Terapi Cahaya Merah yang direncanakan mengajukan klaim yang menempatkannya dalam lingkup regulasi perangkat medis FDA, dan—jika ya—bukti apa yang mendukung pengajuan 510(k)? Jawabannya bersifat spesifik per produk. Artikel ini memberikan kerangka kerja operasional, bukan nasihat hukum; rencana akhir masuk pasar wajib ditinjau oleh profesional regulasi Amerika Serikat yang berkualifikasi.
Persetujuan FDA paling sering mengacu pada pemberitahuan pra-pemasaran yang berhasil, yang umumnya disebut 510(k). Dalam proses 510(k), produsen berupaya menunjukkan bahwa suatu perangkat adalah secara substansial setara setara dengan perangkat acuan yang sah secara hukum di pasaran. Persetujuan berbeda dari pengesahan FDA. Pengesahan dikaitkan dengan jalur pra-pemasaran lain dan tidak boleh digunakan secara bergantian dengan persetujuan.
Persetujuan juga berbeda dari pendaftaran fasilitas FDA dan pencantuman perangkat. Pendaftaran dan pencantuman merupakan persyaratan operasional bagi banyak bisnis perangkat, tetapi keduanya secara sendiri-sendiri tidak berarti FDA telah memberikan persetujuan untuk suatu topeng Terapi Cahaya Merah tertentu. Merek yang cermat menghindari frasa seperti "terdaftar di FDA, maka disetujui FDA." Kedua frasa tersebut menggambarkan hal yang berbeda.
Dua masker dapat tampak serupa namun menimbulkan pertanyaan regulasi yang sangat berbeda. FDA mengevaluasi fungsi perangkat tersebut, cara deskripsinya dalam label dan promosi, serta bukti yang diajukan untuk penggunaan tersebut. Masker yang dipasarkan dengan klaim medis atau terapeutik mungkin memerlukan analisis berbeda dibandingkan produk yang hanya diposisikan dengan bahasa kosmetik umum. Perbedaan ini tidak dapat diatasi secara aman hanya dengan mengganti satu kata dalam iklan setelah pengembangan selesai.
Sebagai contoh, ringkasan 510(k) untuk masker LED OTC dapat menjelaskan tujuan penggunaan yang melibatkan perawatan kerutan seluruh wajah dan membandingkan penggunaan tersebut dengan perangkat pembanding (predicate). Hal ini tidak berarti setiap masker LED untuk wajah otomatis memenuhi syarat untuk status yang sama. Ini justru menunjukkan mengapa matriks klaim sangat penting: setiap klaim, indikasi, deskripsi panjang gelombang, area perawatan, populasi pengguna, dan mode operasi harus diverifikasi terhadap perangkat pembanding dan rencana bukti yang diusulkan.
FDA telah mengeluarkan panduan rancangan yang membahas perangkat fotobiomodulasi (PBM) dan pengajuan 510(k). Isi pasti suatu pengajuan bergantung pada perangkat tersebut dan harapan terkini FDA, tetapi program yang terorganisasi umumnya mencakup bidang-bidang berikut.
Daftar tersebut merupakan alat perencanaan, bukan pengganti penilaian regulasi spesifik perangkat. Secara khusus, jangan berasumsi bahwa jumlah LED yang mengesankan atau panjang gelombang yang akrab saja sudah menjamin kesetaraan. Paket bukti yang dirancang baik menghubungkan karakteristik teknis dengan penggunaan khusus yang dimaksud.
Belum tentu. Analisis peraturan bergantung pada tujuan penggunaan, klaim, karakteristik perangkat, dan klasifikasi yang berlaku—bukan hanya apakah sumber cahaya menggunakan LED. Ini merupakan titik umum di mana tinjauan peraturan awal dapat menghindari pekerjaan ulang.
Tidak. Persetujuan berlaku untuk perangkat yang disetujui beserta konfigurasi yang didokumentasikan. Merek, desain, output, indikasi, atau klaim promosi yang berbeda mungkin memerlukan penilaian tersendiri. Perlakukan ringkasan 510(k) yang tersedia secara publik sebagai masukan riset, bukan sertifikat yang dapat dialihkan.
Pembersihan tidak berarti persetujuan menyeluruh terhadap setiap pernyataan pemasaran yang mungkin dibuat. Klaim harus tetap berada dalam cakupan penggunaan yang telah disetujui untuk perangkat dan didukung oleh bukti yang tepat. Jika suatu pernyataan terdengar lebih kuat daripada informasi dalam pelabelan, hentikan sejenak dan tinjau kembali.
Bagi pemilik merek, pertanyaan yang berguna bukanlah 'Apakah Anda memiliki izin FDA?' Melainkan mintalah dokumentasi yang dapat diverifikasi: nama pasti perangkat dan nomor 510(k) jika tersedia, penggunaan yang dimaksud, hubungan antara konfigurasi yang ditawarkan dengan konfigurasi yang terdokumentasi, ruang lingkup laporan uji, pengendalian pelabelan, serta proses pengendalian perubahan. Jika pemasok mengusulkan penyesuaian khusus, pastikan apakah hal tersebut memengaruhi penilaian regulasi sebelum berkomitmen pada pembuatan cetakan atau jadwal peluncuran.
Mudah saja menganggap kepatuhan hanya sebagai dokumen administratif yang disimpan hingga akhir. Nyatanya, kepatuhan harus diintegrasikan sejak tahap desain produk dan pengelolaan klaim. Yang paling andal topeng Terapi Cahaya Merah rencana peluncuran menghubungkan pengembangan produk, pengendalian kualitas, pelabelan, dan pemberdayaan penjualan sejak awal.
Atopeng Terapi Cahaya Merah mungkin memerlukan persetujuan FDA apabila penggunaan yang ditujukan dan klaimnya menempatkannya dalam kerangka perangkat medis yang berlaku. Jika jalur 510(k) berlaku, produsen harus menyusun kasus khusus perangkat untuk membuktikan kesetaraan substansial, yang didukung oleh bukti teknis, keamanan, pelabelan, serta—jika diperlukan—bukti klinis atau nonklinis yang sesuai. Sebelum menggunakan frasa “FDA cleared” dalam materi apa pun yang ditujukan untuk pelanggan, verifikasi secara pasti produk, penggunaan yang ditujukan yang telah disetujui, dan dokumentasi terkini bersama penasihat regulasi AS berpengalaman atau konsultan.

2026/10/30
Gunakan daftar periksa evaluasi produsen alat kecantikan RF ini untuk membandingkan bukti keamanan, kemampuan OEM dan ODM, pengendalian kualitas, serta kesiapan peluncuran.

2026/10/30
Lihat bagaimana teknologi membuat perawatan kecantikan di rumah menjadi lebih terarah, konsisten, dan berbasis informasi—ditambah daftar periksa praktis untuk memilih perangkat secara bijak.

2026/10/30
Jelajahi cara AI dan perangkat cerdas membentuk masa depan kecantikan melalui rutinitas yang responsif, panduan yang jelas, desain yang dapat dipercaya, serta perawatan yang dikendalikan pengguna.
2026/10/29
Temukan alasan mengapa perangkat kecantikan portabel populer di kalangan pengguna modern melalui kenyamanan sehari-hari, rutinitas yang fleksibel, teknologi yang lebih jelas, serta kebiasaan perawatan yang aman.
2026/10/29
Pelajari cara membawa perangkat kecantikan dari konsep hingga rak dengan peta jalan praktis yang mencakup klaim, rekayasa, kualitas, kemasan, dan standar peluncuran.
2026/10/29
Pelajari cara menggabungkan produk kecantikan dengan perangkat menjadi rutinitas yang jelas guna mendukung retensi pelanggan, pengisian ulang, serta kepercayaan merek jangka panjang.

Ideal untuk rutinitas perawatan wajah harian, menyediakan solusi kecantikan yang mudah digunakan di rumah.

Sangat cocok untuk perawatan rutin di spa dan salon, meningkatkan pengalaman serta hasil bagi klien.

Mendukung dokter spesialis kulit dengan perangkat canggih untuk sesi terapi kulit profesional.

Memberikan solusi inovatif untuk pijat dan relaksasi seluruh tubuh menggunakan perangkat rumahan.

Menghadirkan teknologi anti-penuaan untuk membantu mengurangi kerutan serta merangsang vitalitas kulit.

Perangkat khusus untuk pencabutan rambut yang aman dan efektif, cocok digunakan di rumah maupun di klinik.

Pelanggan kami sangat menyukai perangkat kecantikan Perfect Idea. Kualitas, kemasan, dan hasilnya semuanya luar biasa. Kami mengalami peningkatan penjualan ulang setelah menambahkan pembersih wajah mereka ke dalam jajaran produk kami. Tim dukungan mereka responsif dan andal.

Perfect Idea menghadirkan inovasi dan keandalan pada peralatan kecantikan rumahan. Kolaborasi kami memperkenalkan alat pijat mereka kepada para wanita di Jepang, meningkatkan kepuasan pelanggan serta memperkuat kepercayaan merek kami di seluruh wilayah tersebut.

Kami bermitra dengan Shenzhen Perfect Idea Tech untuk peralatan kecantikan mereka. Pengiriman berlangsung cepat dan setiap produk sesuai dengan harapan kami. Alat pijat untuk penggunaan rumahan dari Perfect Idea khususnya sangat populer di salon lokal maupun di kalangan pengguna rumahan.

Kemasan yang bergaya dan desain yang menarik membuat Perfect Idea menonjol. Konsumen Prancis menghargai instruksi yang mudah dipahami serta hasil yang terlihat jelas. Komunikasi berjalan efisien dan pesanan selalu tiba tepat waktu.

Perangkat perawatan pribadi untuk penggunaan rumahan dari Perfect Idea telah menjadi favorit di kalangan klien kami. Rangkaian perangkat kecantikan ini menawarkan kualitas dengan harga yang wajar, sementara pelatihan teknis bagi staf kami memudahkan proses onboarding.

Kami memilih Perfect Idea untuk portofolio produk kecantikan kami dan telah menerima umpan balik yang sangat positif dari pelanggan kami. Produknya mudah dipasarkan secara daring, dan layanan pelanggan andal serta membantu.
