 EN
Cuidado facial para el hogar
Ideal para rutinas diarias de cuidado facial, ofreciendo soluciones de belleza sencillas de usar en el hogar.

2026/10/24
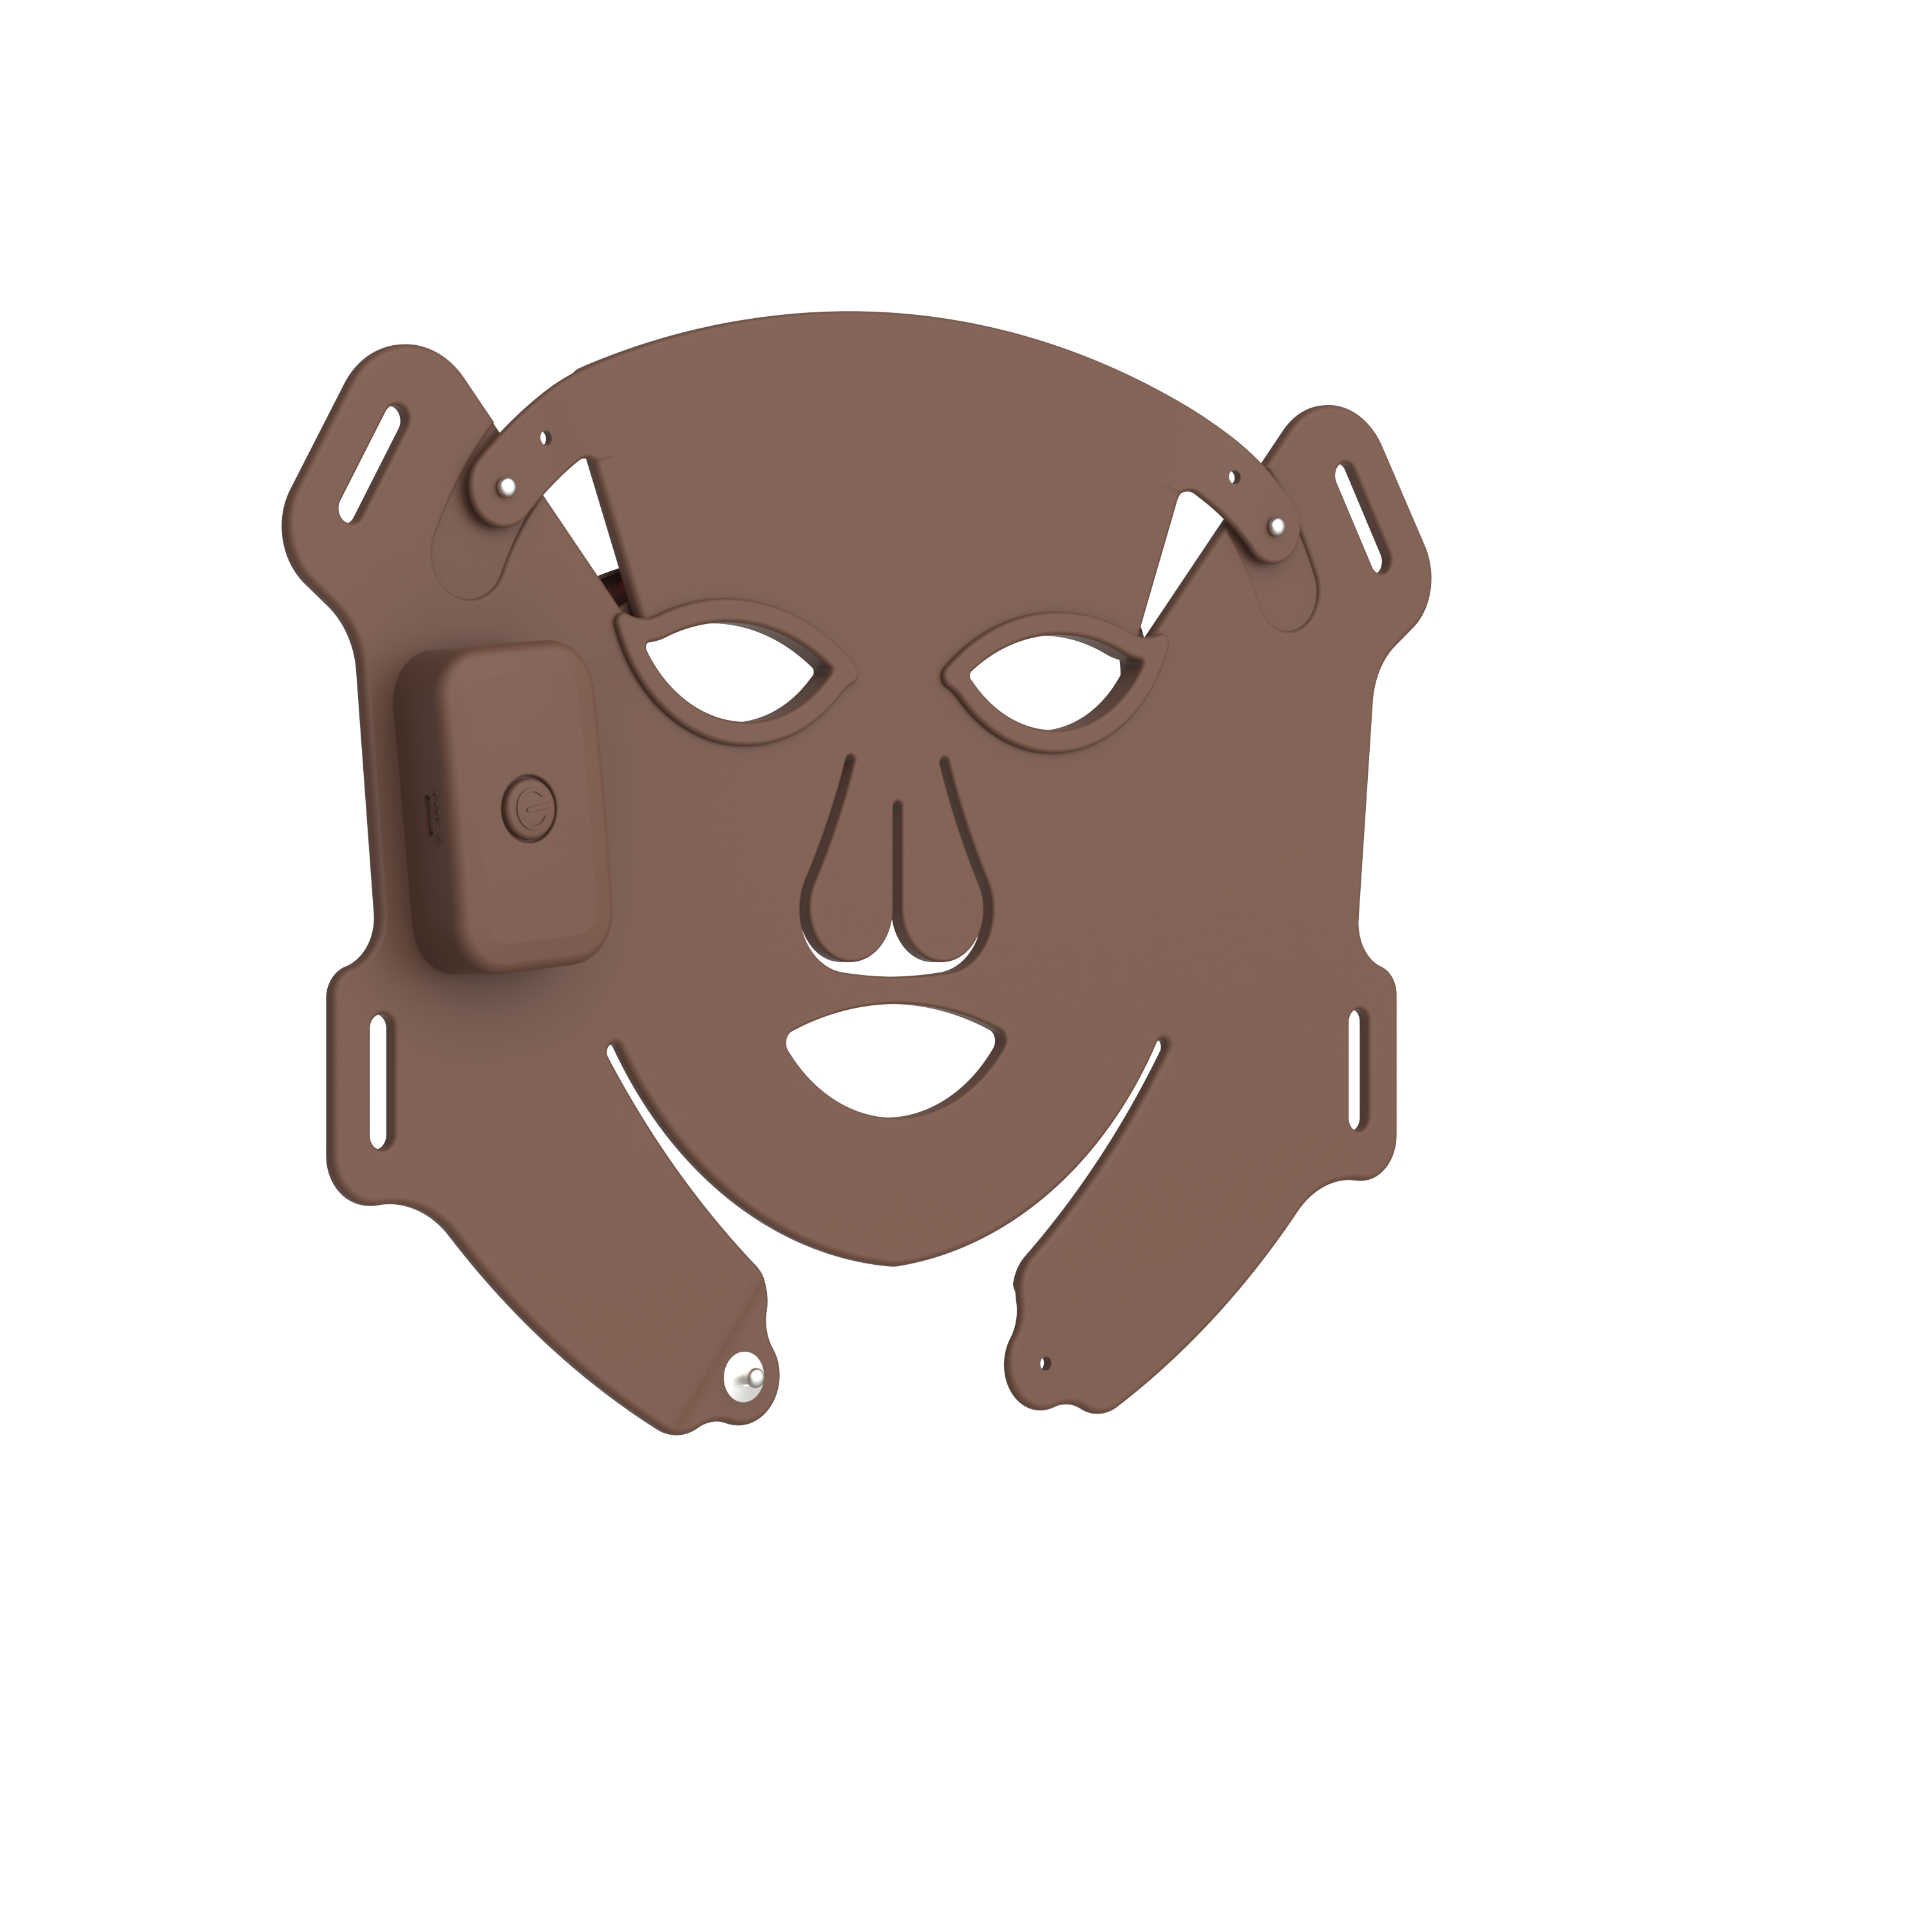
Para una marca que planea vender un máscara de Terapia con Luz Roja en Estados Unidos, «autorizado por la FDA» no es una etiqueta decorativa. Es un estatus regulatorio con un significado específico. La vía adecuada depende del uso previsto del producto, sus afirmaciones, sus características técnicas y de si existe un dispositivo comparador legalmente comercializado adecuado. Esto significa que una conversación con el proveedor debe comenzar con las afirmaciones que desea hacer, y no con una solicitud de colocar un distintivo de la FDA en el empaque.
Para un comprador internacional de dispositivos de belleza, la pregunta práctica es más sencilla: ¿el máscara de Terapia con Luz Roja planeado realiza afirmaciones que lo incluyen dentro de la regulación de dispositivos médicos de la FDA, y, en caso afirmativo, qué evidencia respalda una presentación 510(k)? La respuesta es específica para cada producto. Este artículo ofrece un marco práctico, no asesoramiento jurídico; un profesional regulador estadounidense calificado debe revisar el plan final de entrada al mercado.
La autorización de la FDA con mayor frecuencia se refiere a una notificación previa a la comercialización exitosa, comúnmente denominada 510(k). En una solicitud 510(k), un fabricante busca demostrar que un dispositivo es sustancialmente equivalente equivalente a un dispositivo de referencia legalmente comercializado. La autorización difiere de la aprobación de la FDA. La aprobación está asociada con otras vías previas a la comercialización y no debe usarse como sinónimo de autorización.
También difiere del registro de establecimientos y la inscripción de dispositivos ante la FDA. El registro y la inscripción son requisitos operativos para muchas empresas fabricantes de dispositivos, pero por sí solos no implican que la FDA haya autorizado un dispositivo máscara de Terapia con Luz Roja en particular. Una marca cuidadosa evita frases como «registrado ante la FDA, por lo tanto autorizado por la FDA». Estos términos describen cosas distintas.
Dos máscaras pueden parecer similares, pero plantear cuestiones regulatorias muy distintas. La FDA evalúa para qué está destinado un dispositivo, cómo se describe en su etiquetado y su promoción, y qué pruebas se aportan para ese uso. Una máscara comercializada con afirmaciones médicas o terapéuticas puede requerir un análisis distinto al de un producto presentado únicamente con lenguaje cosmético general. Esta distinción no se resuelve de forma segura simplemente cambiando una palabra en un anuncio tras finalizar el desarrollo.
Por ejemplo, un resumen 510(k) para una máscara LED de venta sin receta puede describir un uso previsto relacionado con el tratamiento de arrugas faciales completas y comparar dicho uso con un producto de referencia. Eso no significa que toda máscara LED para el rostro califique automáticamente para el mismo estatus. Sí demuestra por qué es esencial una matriz de afirmaciones: cada afirmación, indicación, descripción de longitud de onda, área de tratamiento, población de usuarios y modo de funcionamiento debe verificarse frente al producto de referencia propuesto y al plan de pruebas.
La FDA ha publicado una guía provisional sobre los dispositivos de fotobiomodulación (PBM) y las presentaciones 510(k). El contenido exacto de una presentación depende del dispositivo y de las expectativas actuales de la FDA, pero un programa organizado generalmente aborda las siguientes áreas.
Esa lista es una herramienta de planificación, no un sustituto de una evaluación regulatoria específica del dispositivo. En particular, no se debe asumir que una elevada cantidad de LED o una longitud de onda familiar, por sí solas, establecen la equivalencia. Un paquete de pruebas bien diseñado vincula las características técnicas con el uso previsto específico.
No necesariamente. El análisis regulatorio depende del uso previsto, las afirmaciones, las características del dispositivo y la clasificación aplicable, no simplemente de si la fuente de luz es LED. Este es un punto frecuente en el que una revisión regulatoria temprana evita trabajos repetidos.
No. Una autorización se aplica al dispositivo autorizado y a su configuración documentada. Una marca distinta, un diseño diferente, una potencia distinta, una indicación distinta o una afirmación promocional distinta pueden requerir su propia evaluación. Trate los resúmenes públicos de 510(k) como insumos de investigación, no como certificados transferibles.
La autorización no constituye una aprobación generalizada de todas las declaraciones publicitarias posibles. Las afirmaciones deben mantenerse dentro del uso previsto autorizado para el dispositivo y contar con la evidencia adecuada que las respalde. Si una declaración suena más contundente que la información incluida en la etiqueta, deténgase y revísela.
Para un propietario de marca, la pregunta útil no es «¿Tienen autorización de la FDA?». Solicite documentación verificable: el nombre exacto del dispositivo y, si existe, su número 510(k), el uso previsto, la relación entre la configuración ofrecida y la configuración documentada, el alcance de los informes de ensayo, los controles sobre la etiquetado y el proceso de control de cambios. Si el proveedor propone personalizaciones, aclare si estas afectan la evaluación regulatoria antes de comprometerse con la fabricación de moldes o con las fechas de lanzamiento.
Es fácil tratar el cumplimiento como mera documentación archivada al final. En realidad, forma parte integral del diseño del producto y de la gestión de las declaraciones. El más fiable máscara de Terapia con Luz Roja el plan de lanzamiento vincula el desarrollo del producto, los controles de calidad, el etiquetado y la habilitación comercial desde el inicio.
Amáscara de Terapia con Luz Roja puede requerir la autorización de la FDA cuando su uso previsto y sus afirmaciones lo sitúan dentro del marco aplicable de dispositivos médicos. Si procede la vía 510(k), el fabricante debe elaborar un caso específico para el dispositivo que demuestre su equivalencia sustancial, respaldado por pruebas técnicas, de seguridad, de etiquetado y, cuando sea necesario, clínicas o no clínicas. Antes de usar la expresión «autorizado por la FDA» en cualquier material dirigido al cliente, verifique con exactitud el producto, el uso previsto autorizado y la documentación vigente con asesores jurídicos o consultores especializados en normativa estadounidense.

2026/10/30
Utilice esta lista de verificación para evaluar al fabricante de dispositivos de belleza con radiofrecuencia y comparar las pruebas de seguridad, la capacidad OEM y ODM, el control de calidad y la preparación para el lanzamiento.

2026/10/30
Descubra cómo la tecnología hace que la belleza en el hogar sea más guiada, constante e informada, además de una lista de verificación práctica para elegir dispositivos con criterio.

2026/10/30
Descubre cómo la IA y los dispositivos inteligentes moldean el futuro de la belleza mediante rutinas adaptativas, orientación clara, diseño fiable y cuidado controlado por el usuario.
2026/10/29
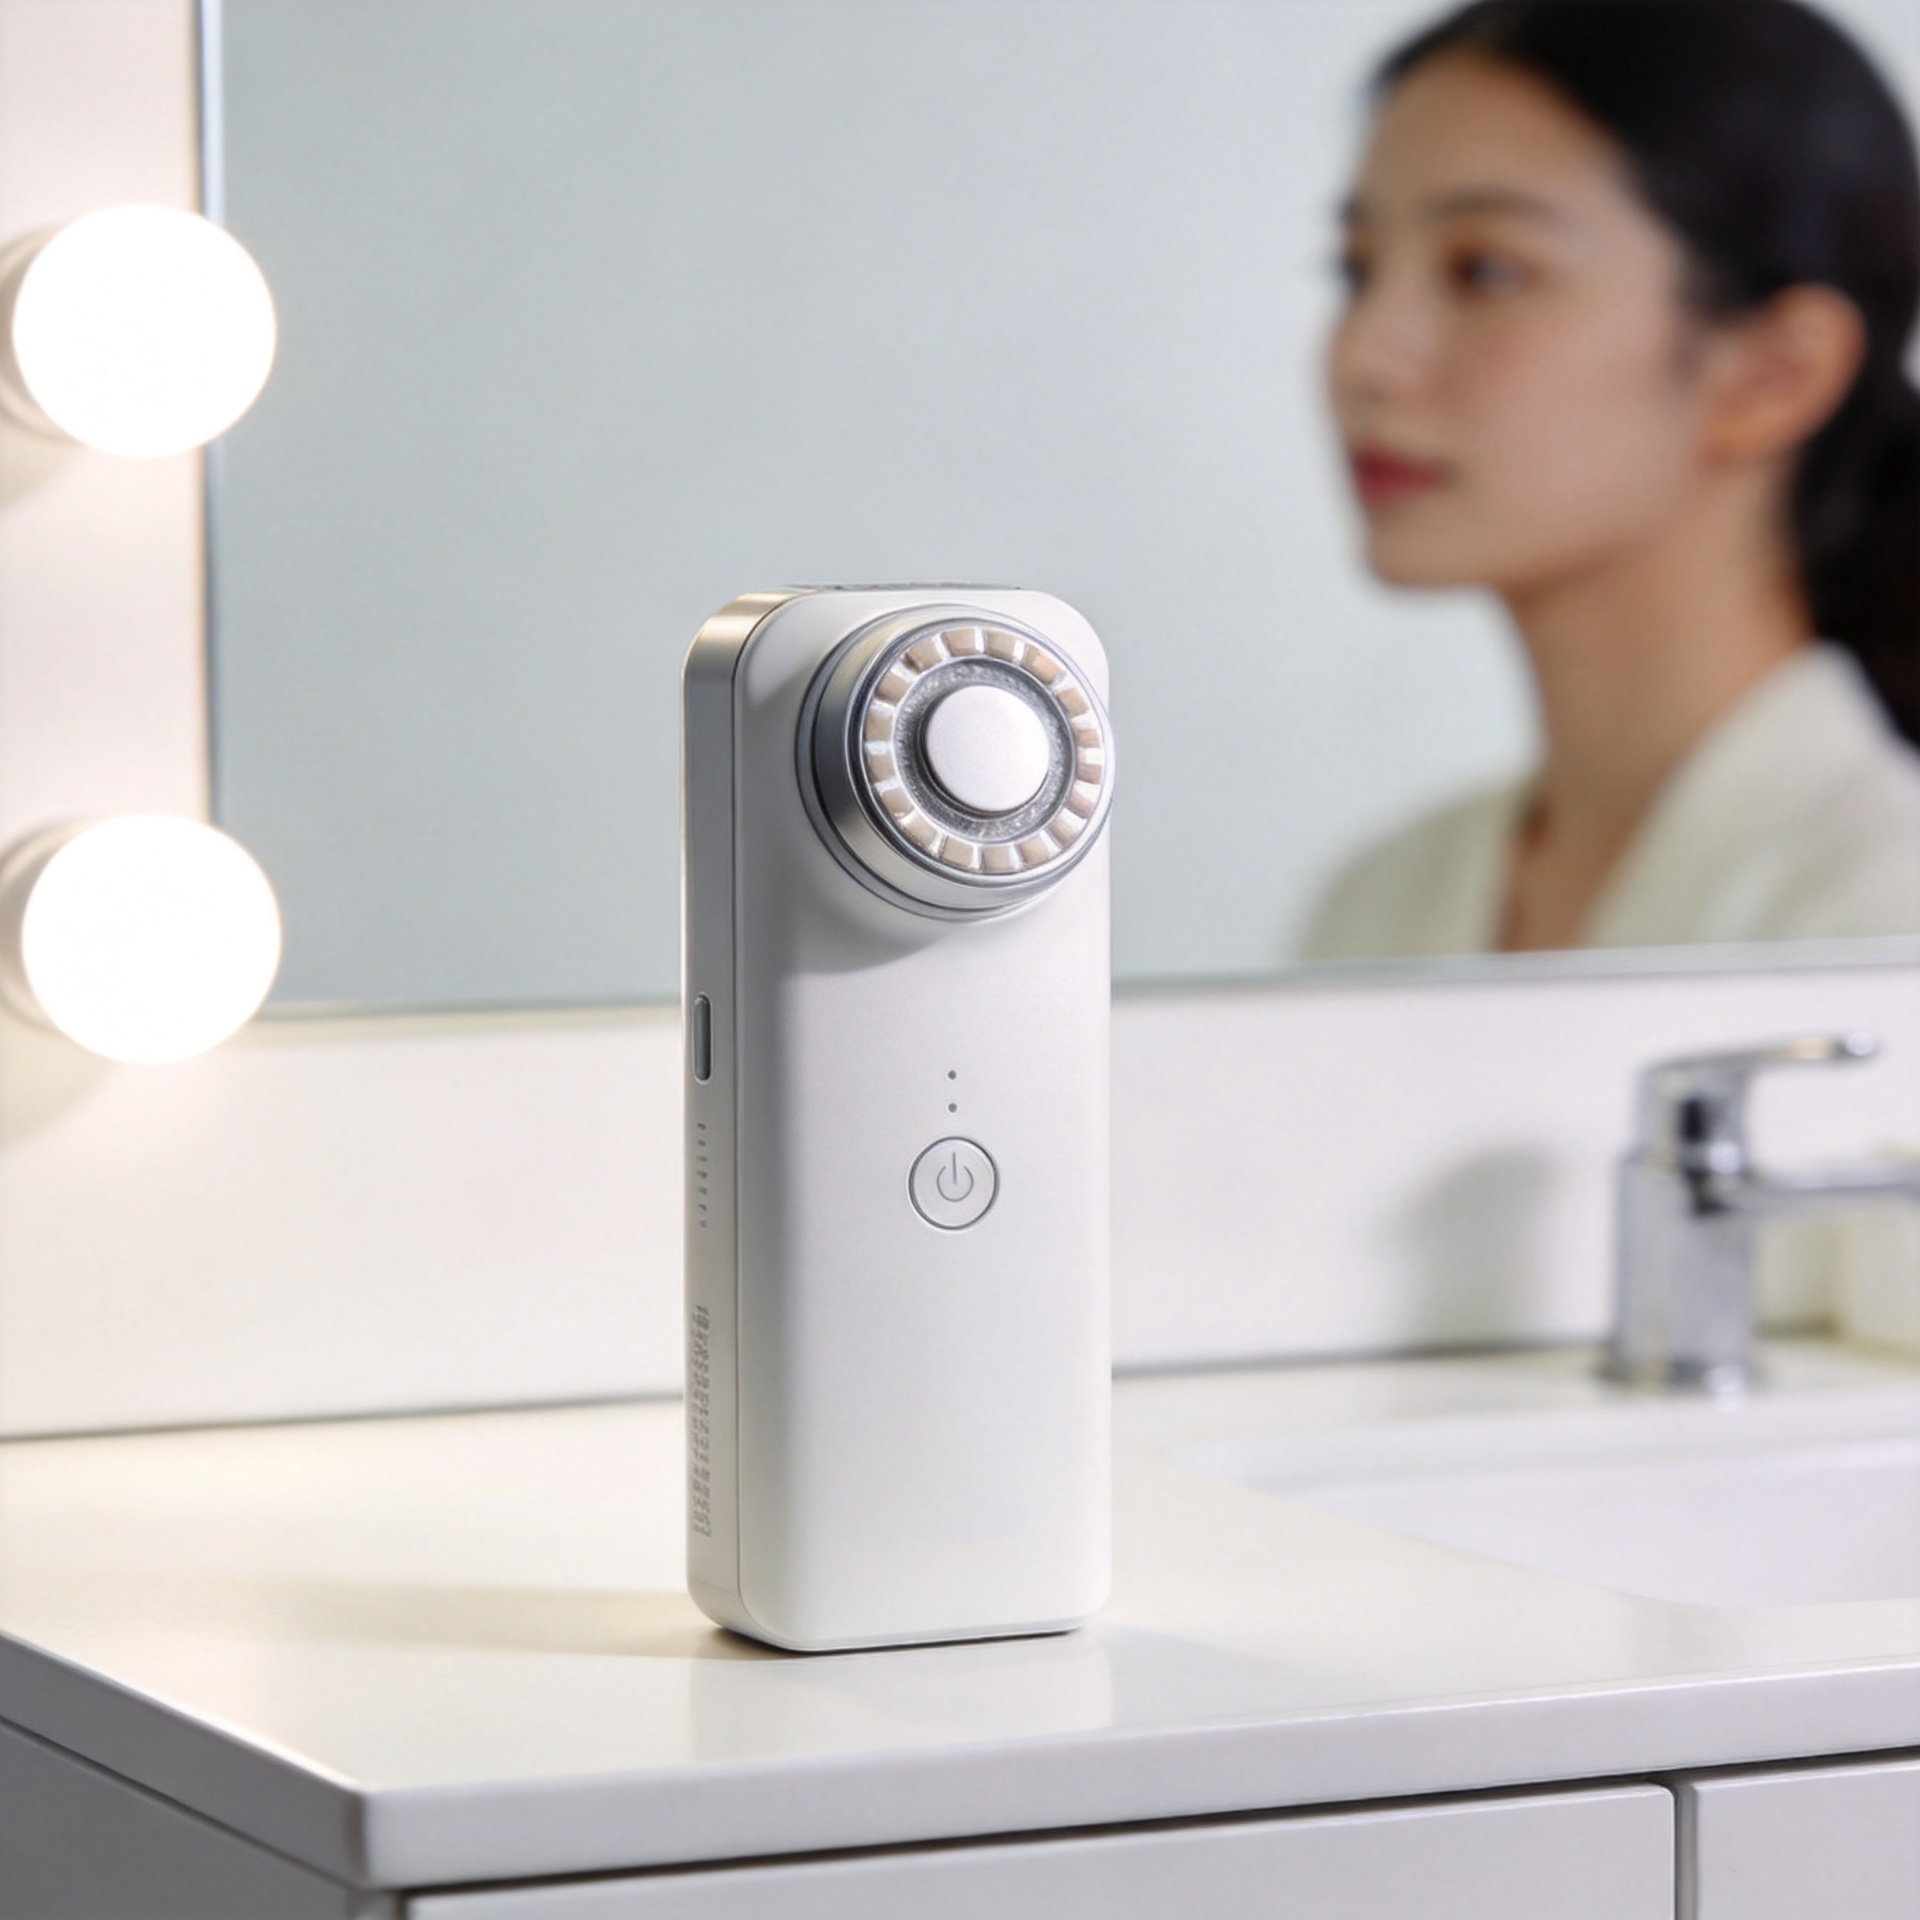
Descubra por qué los dispositivos de belleza portátiles son populares entre los usuarios modernos gracias a su comodidad cotidiana, rutinas flexibles, tecnología más clara y hábitos seguros de cuidado.
2026/10/29
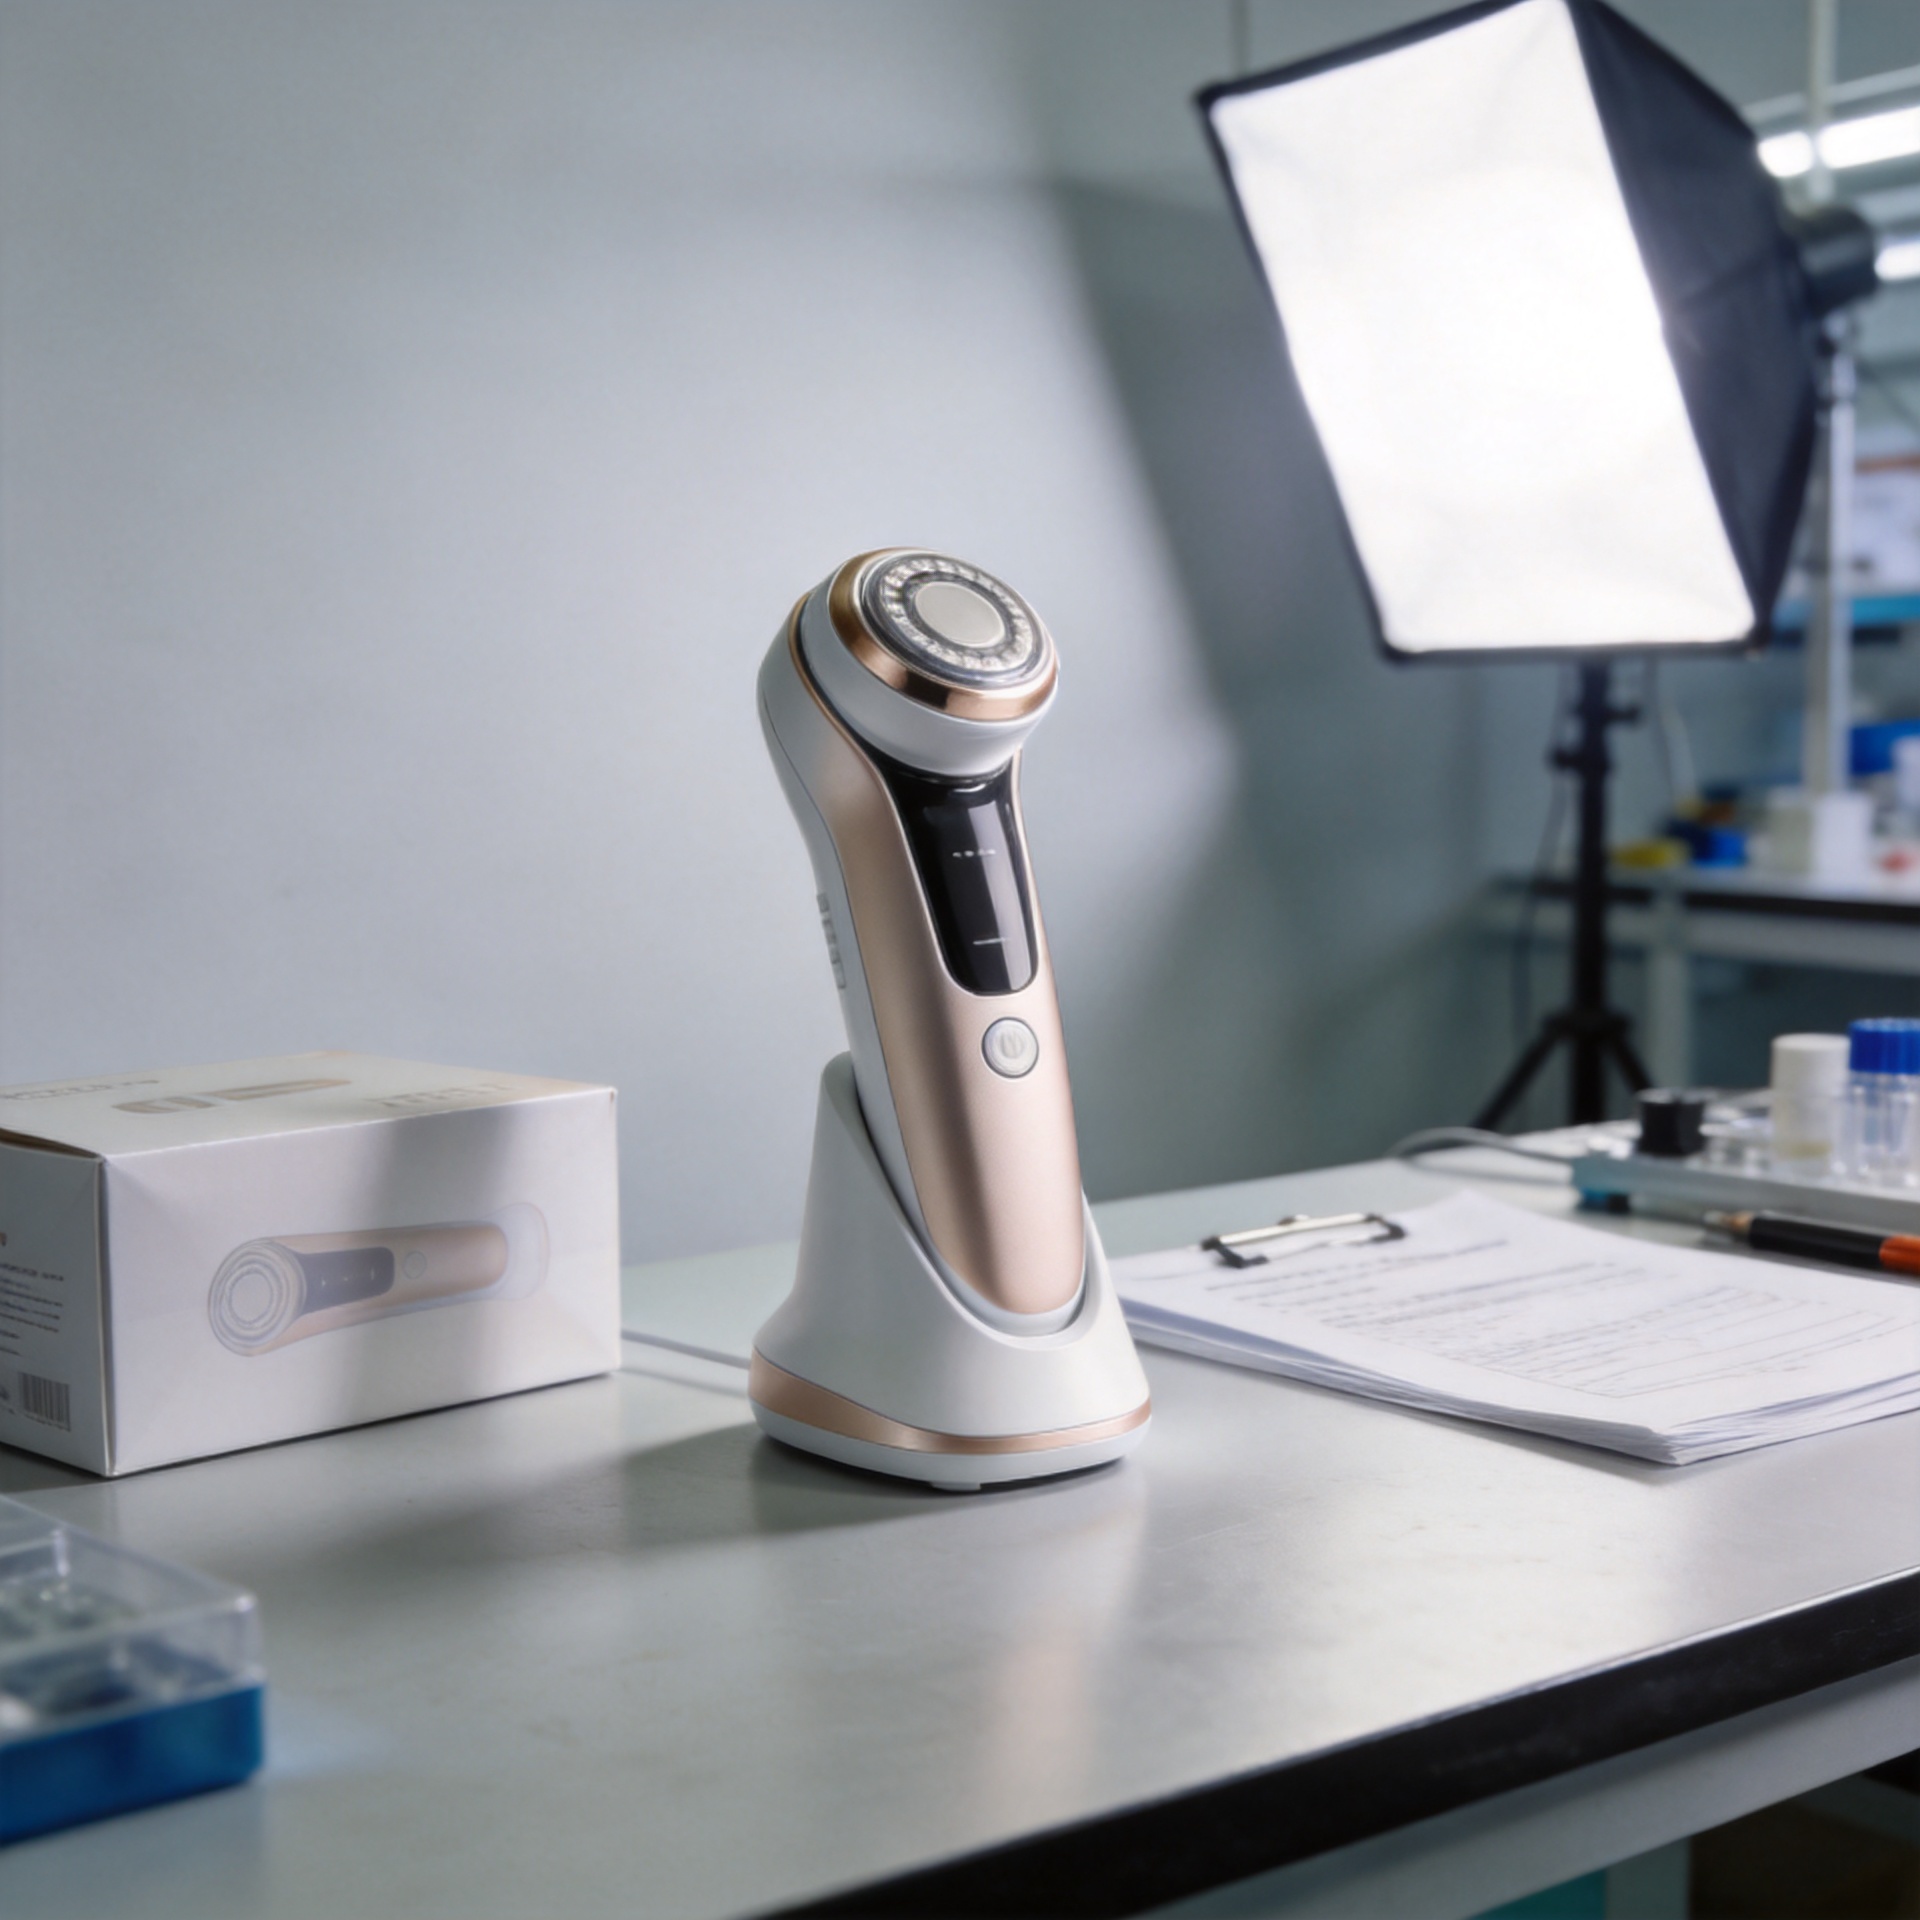
Aprenda cómo llevar un dispositivo de belleza desde el concepto hasta el estante con una hoja de ruta práctica que abarca reclamaciones, ingeniería, calidad, empaque y estándares de lanzamiento.
2026/10/29
Aprenda cómo combinar productos de belleza con dispositivos en rutinas claras que apoyen la retención de clientes, el reabastecimiento y la confianza duradera en la marca.

Ideal para rutinas diarias de cuidado facial, ofreciendo soluciones de belleza sencillas de usar en el hogar.

Perfecto para tratamientos frecuentes en spas y salones, mejorando la experiencia y los resultados de los clientes.

Apoya a los dermatólogos con dispositivos avanzados para sesiones profesionales de terapia cutánea.

Ofrece soluciones innovadoras para masajes y relajación de todo el cuerpo con dispositivos para uso doméstico.

Incorpora tecnologías antienvejecimiento para ayudar a reducir las arrugas y estimular la vitalidad cutánea.

Dispositivos especializados para depilación segura y eficaz, aptos tanto para uso doméstico como clínico.

A nuestros clientes les encantan los dispositivos de belleza Perfect Idea. La calidad, el empaque y los resultados son sobresalientes. Observamos un aumento en las ventas repetidas tras incorporar sus limpiadores faciales a nuestra línea de productos. Su equipo de soporte es ágil y confiable.

Perfect Idea aporta innovación y confiabilidad a los electrodomésticos de belleza para uso doméstico. Nuestra colaboración introdujo sus herramientas de masaje entre las mujeres japonesas, lo que elevó la satisfacción del cliente y fortaleció la confianza en nuestra marca en toda la región.

Establecimos una alianza con Shenzhen Perfect Idea Tech para su equipamiento de belleza. El envío fue rápido y todos los productos cumplieron nuestras expectativas. Sus masajeadoras para uso doméstico son especialmente populares entre los salones locales y los usuarios particulares.

El elegante embalaje y el atractivo diseño hacen que Perfect Idea destaque. Los consumidores franceses valoran las instrucciones sencillas y los resultados visibles. La comunicación fue eficiente y los pedidos siempre llegaron a tiempo.

Los dispositivos personales para uso doméstico de Perfect Idea se han convertido en un favorito entre nuestros clientes. La línea de dispositivos de belleza ofrece calidad a un precio razonable, y la formación técnica para nuestro personal facilitó su incorporación.

Seleccionamos Perfect Idea para nuestra cartera de productos de belleza y hemos recibido comentarios muy positivos de nuestros clientes. Los productos son fáciles de comercializar en línea y el soporte al cliente es fiable y útil.
