 EN
Soins de la peau à domicile
Idéal pour les routines quotidiennes de soins du visage, offrant des solutions beauté faciles à utiliser à domicile.

2026/10/07
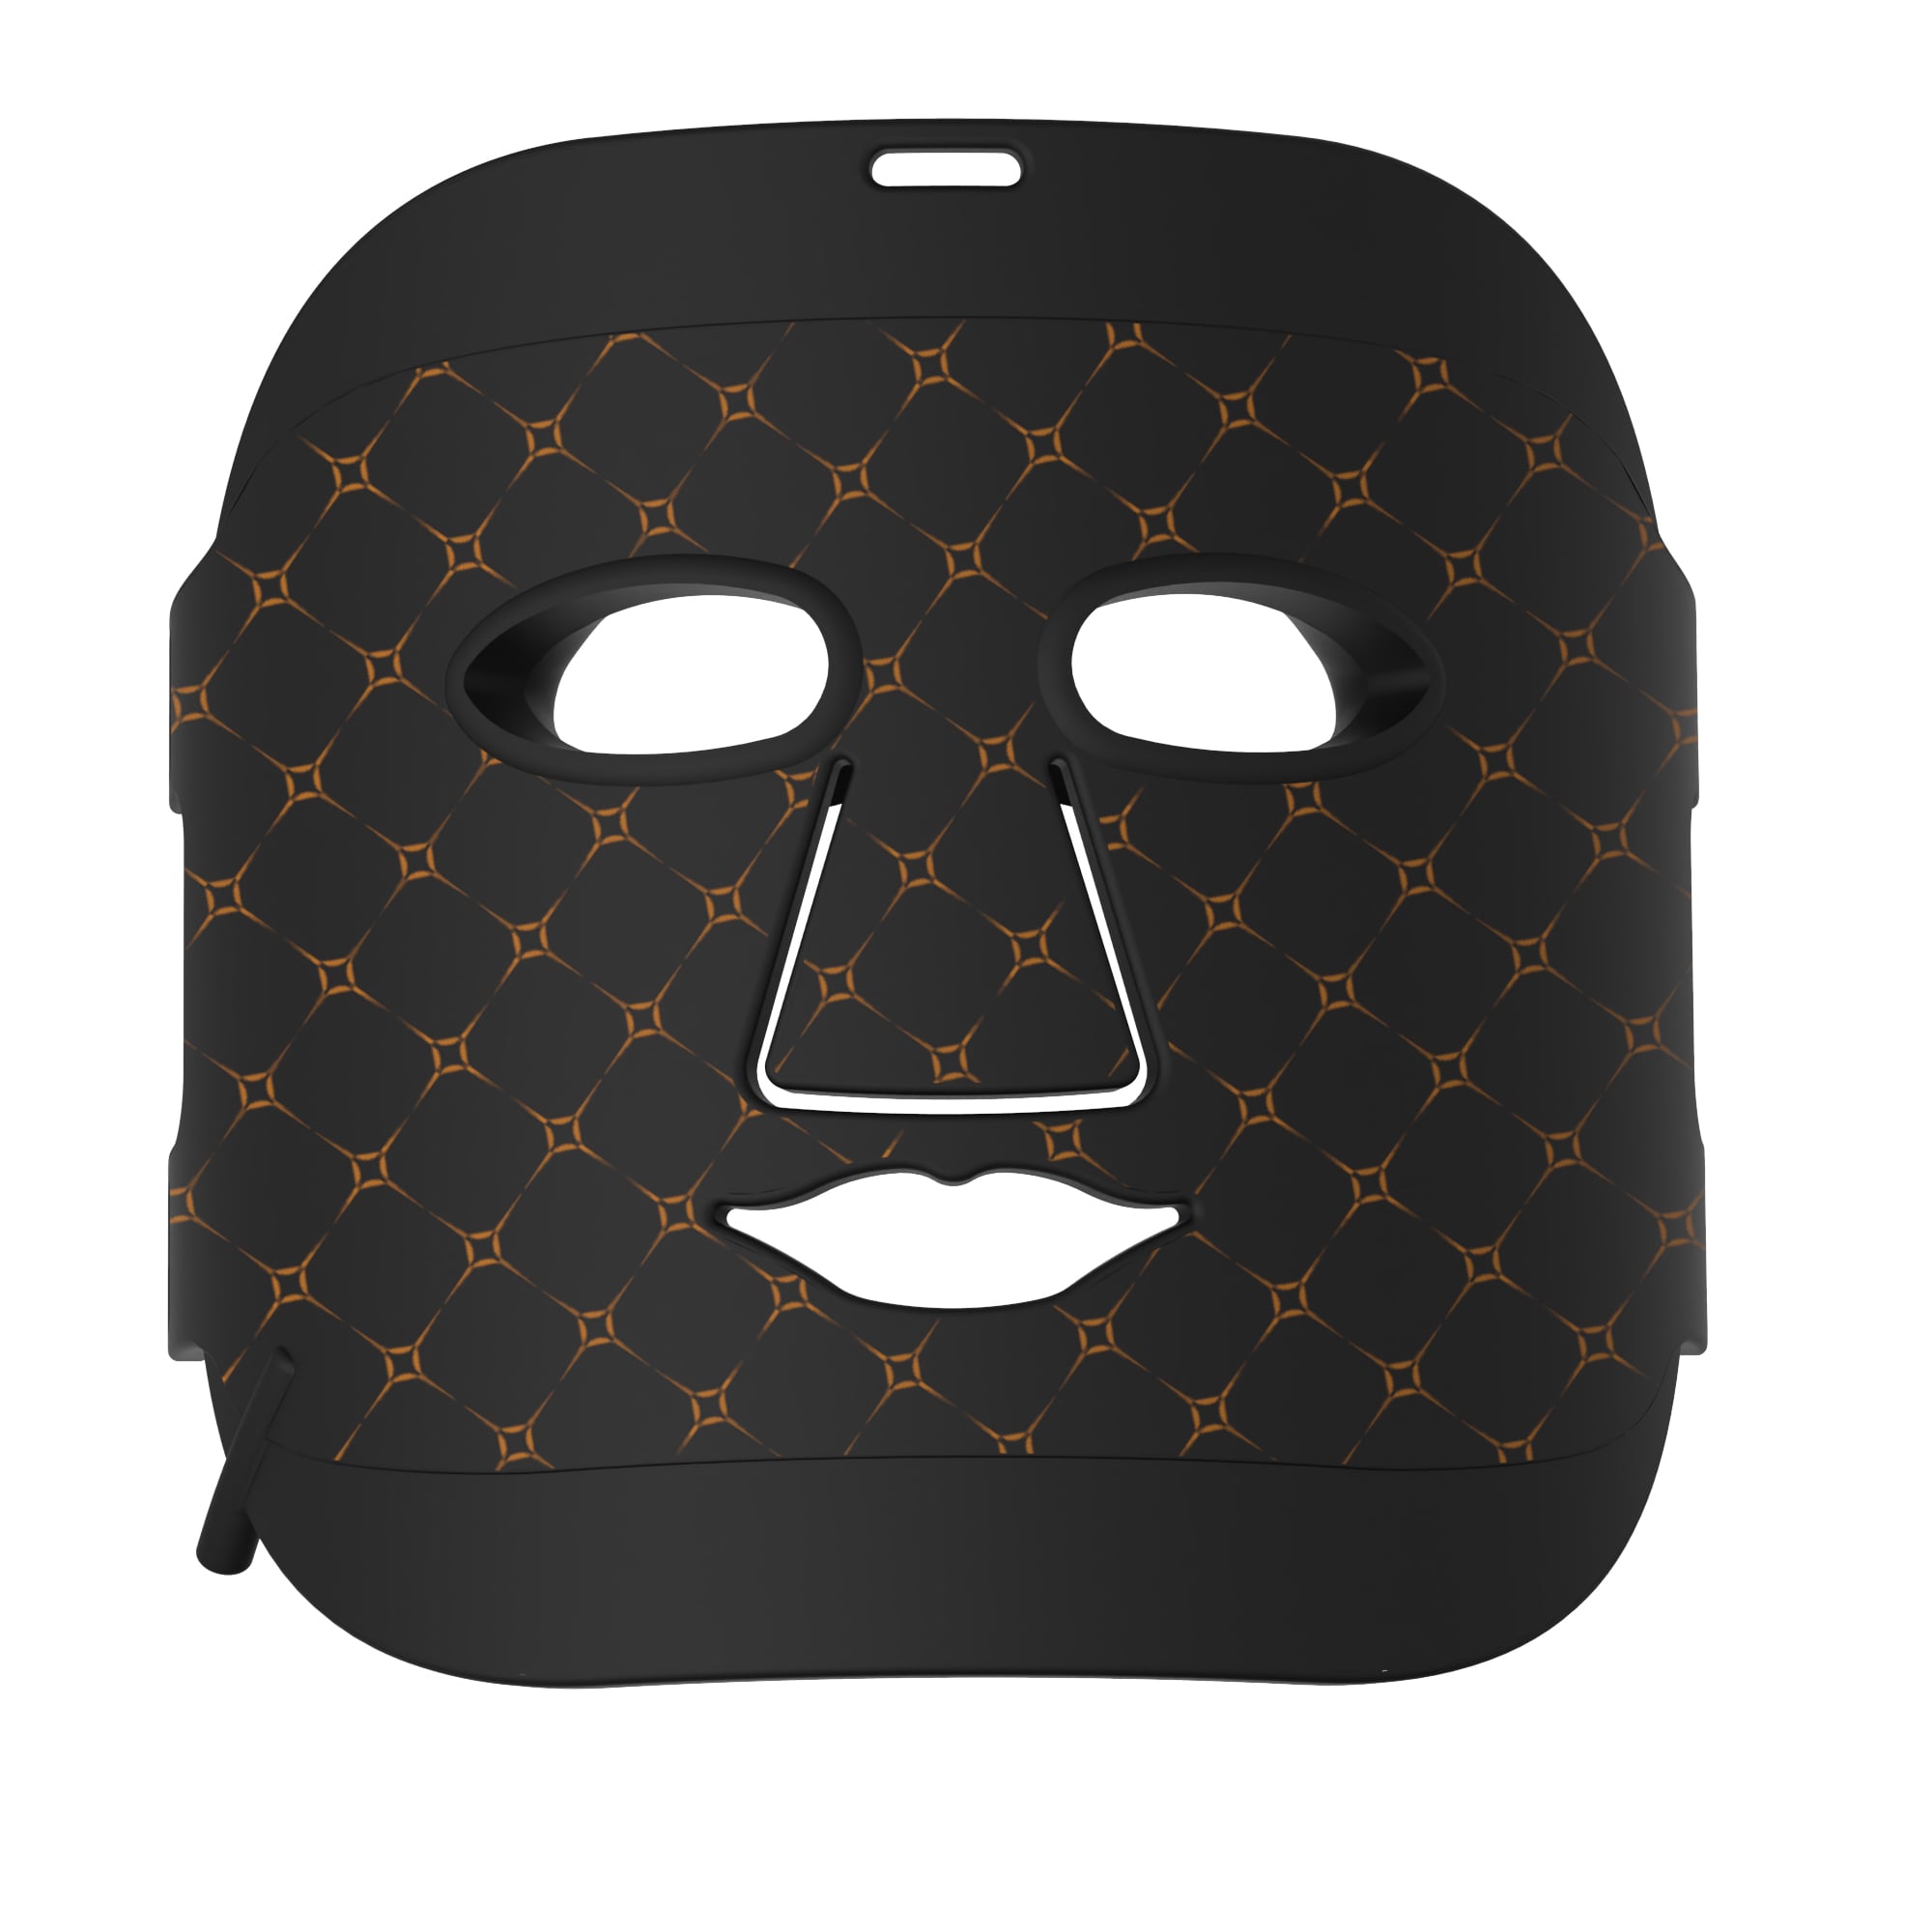
Pour une marque qui se prépare à vendre un masque de luminothérapie à LED aux États-Unis, la première question de conformité n’est pas de savoir si l’usine est « enregistrée auprès de la FDA ». Il s’agit plutôt de déterminer l’usage prévu du produit. Cette distinction détermine si le masque de luminothérapie à LED est réglementé comme un dispositif médical, quelle classification peut s’appliquer et si une soumission préalable à la mise sur le marché est requise avant sa distribution commerciale.
Du point de vue d’un acheteur international, c’est à ce stade que les erreurs d’approvisionnement commencent souvent. Un fournisseur peut présenter un dossier d’enregistrement, un rapport d’essai ou un masque à l’apparence familière, mais aucun de ces éléments, pris isolément, ne prouve que ce masque de luminothérapie à LED particulier est autorisé à porter les allégations figurant sur son emballage. L’objectif pratique consiste à faire correspondre le dispositif, son indication, les données probantes le soutenant et son étiquetage avant le lancement.
La réglementation de la FDA repose sur l’usage prévu et les allégations. Un masque de luminothérapie à LED commercialisé uniquement avec un langage cosmétique général peut être évalué différemment d’un produit promu pour traiter les rides, l’acné légère à modérée ou une autre affection liée à une maladie. Le même matériel peut soulever une question réglementaire différente lorsque la formulation, les instructions, l’utilisateur cible ou le résultat déclaré changent.
C’est pourquoi un acheteur devrait figer les allégations proposées dès le début. Demandez-vous ce que masque de luminothérapie à LED dira la page produit, l’emballage, les instructions d’utilisation, les publications sur les réseaux sociaux et les textes destinés aux détaillants. « Améliore l’apparence » n’est pas automatiquement une formulation sans risque, et une allégation à connotation médicale ne peut pas être étayée par une étiquette cosmétique. Faites examiner par un professionnel qualifié en réglementation les allégations exactes destinées au marché américain pour le produit fini.
La FDA précise que l’inscription d’un établissement et l’inscription d’un dispositif ne signifient pas une approbation, une autorisation ou une mise sur le marché validée par la FDA. Autrement dit, un numéro d’inscription FDA attribué à une usine ou à un dispositif inscrit ne constitue pas une preuve de masque de luminothérapie à LED a passé l'examen 510(k). La FDA ne « certifie » pas non plus les dispositifs ; il faut donc éviter l'expression « certifié par la FDA ».
Une méthode plus claire pour évaluer une proposition masque de luminothérapie à LED consiste à demander la référence préalable au marché spécifique, le cas échéant, puis à comparer le fabricant, le modèle, l’indication, le code produit et l’étiquetage autorisé. Un dossier 510(k) légitime ne constitue pas un « laissez-passer » général pour une famille de produits. Il valide un dispositif particulier et une utilisation prévue décrite dans cette demande.
De nombreux dispositifs en vente libre (OTC) à base de lumière destinés à réduire les rides sont réglementés comme dispositifs de classe II, mais la classification doit être vérifiée en fonction de l’utilisation prévue réelle. Les documents de la FDA relatifs à un masque LED à usage domestique autorisé, K250966, décrivent un dispositif portatif à base de lumière, en vente libre, destiné au traitement des rides du visage entier conformément au règlement 21 CFR 878.4810 et au code produit OHS. Cet exemple est utile car il montre qu’une masque de luminothérapie à LED autorisation est spécifique : elle n’entraîne pas l’autorisation de tous les modes de couleur, de toutes les allégations, de toute modification de modèle ou d’une indication contre l’acné.
Pour une demande 510(k) traditionnelle, le demandeur démontre généralement que le nouveau masque de luminothérapie à LED est substantiellement équivalent à un dispositif de référence déjà commercialisé conformément à la loi. La comparaison commence par la même utilisation prévue. Elle porte également sur les caractéristiques technologiques et sur le fait que les différences soulevent ou non de nouvelles questions concernant la sécurité ou l’efficacité.
En termes simples, la demande doit fournir à la FDA suffisamment d’informations pour comprendre le masque de luminothérapie à LED , sa population d’utilisateurs, son mode de fonctionnement, ses longueurs d’onde, ses paramètres d’exposition, ses commandes, les matériaux entrant en contact avec l’utilisateur, son étiquetage ainsi que sa comparaison avec le dispositif de référence. La nature exacte des preuves requises dépend du dispositif et de la revendication formulée. Une équipe ne doit pas supposer qu’une demande 510(k) déposée par un concurrent peut être simplement copiée ni qu’une donnée clinique est systématiquement exigée ; la FDA évalue l’intégralité de la demande ainsi que les preuves nécessaires pour ce dispositif.
Un dossier de développement fiable pour un masque de luminothérapie à LED lie normalement la conception à ses contrôles de risque et aux allégations proposées. Selon le produit, cela peut inclure la vérification des performances, les travaux relatifs à la sécurité électrique et à la compatibilité électromagnétique, le soutien en matière de biocompatibilité pour les composants entrant en contact avec la peau, la documentation relative aux logiciels ou à l’ergonomie, le cas échéant, ainsi que l’étiquetage expliquant le fonctionnement sûr. Le plan final doit découler des exigences applicables de la FDA et d’une évaluation réglementaire spécifique au dispositif.
Ne considérez pas un rapport sur un composant comme une preuve valable pour un produit fini masque de luminothérapie à LED . Des modifications apportées à la disposition des LED, à la plage de longueurs d’onde, à la dose, à la durée de traitement, à la protection oculaire, au contrôleur, à la conception de la sangle, au chargeur, aux matériaux ou à la population cible peuvent influer sur la comparaison et la justification des essais. C’est précisément à ce stade qu’un examen rigoureux des fournisseurs permet de gagner du temps : associez chaque spécification commercialisée à la documentation de conception contrôlée, et non à une fiche commerciale non vérifiée.
Supposons qu’un masque de luminothérapie à LED a été autorisé pour le traitement des rides du visage entier. Utiliser cette autorisation historique pour promouvoir le traitement de l’acné, de la rosacée, de la cicatrisation des plaies, de la douleur ou d’un groupe de patients différent ne constitue pas une simple modification marketing. Cela peut modifier l’usage prévu et nécessiter une nouvelle analyse réglementaire. La même prudence s’applique aux mentions « médical grade », aux affirmations avant/après et aux allégations implicites de maladie dans les contenus d’influenceurs.
Voici une autocorrection utile : il est tentant de se demander si un masque est « approuvé par la FDA », point final. Plus précisément, il faut vérifier si ce modèle exact masque de luminothérapie à LED est approuvé, pour cette indication précise, sous cette identité de fabricant et de modèle, avec une étiquetage conforme au produit commercialisé. Cette question exige davantage de travail, mais elle permet d’établir un dossier de lancement défendable.
L'autorisation de la FDA n'est pas un label générique applicable à l'ensemble d'une catégorie de produits à LED. Pour un masque de luminothérapie à LED produit avançant des allégations de dispositif médical, les exigences commencent par l'usage prévu et se poursuivent par la classification, la voie préalable à la commercialisation appropriée, les preuves, l'étiquetage, les obligations d'enregistrement/d'inscription et les contrôles post-commercialisation. Les acheteurs qui vérifient l'ensemble de ces éléments sont nettement mieux placés pour choisir un masque de luminothérapie à LED produit conforme et maintenir leur communication marketing en adéquation avec le statut réglementaire documenté du produit.
Cet article fournit des informations éducatives générales, et non des conseils juridiques ou réglementaires. Les exigences de la FDA, les classifications des produits et les attentes en matière de soumissions peuvent évoluer ; veuillez donc consulter les ressources actuelles de la FDA et un conseiller réglementaire qualifié aux États-Unis afin de confirmer les exigences en vigueur pour le dispositif final.

2026/10/30
Découvrez pourquoi le développement interne des moules permet à un fabricant de dispositifs de beauté à radiofréquence d’améliorer la cohérence des produits, la rapidité des itérations, le contrôle des outillages et la préparation à la production.

2026/10/30
Découvrez comment vérifier les capacités de recherche et développement (R&D) et de prototypage d’un fabricant d’appareil de beauté à radiofréquence à l’aide de flux de travail techniques pratiques et de listes de contrôle d’audit.

2026/10/30
Découvrez les facteurs qui déterminent la quantité minimale de commande (QMC) lors du choix d’un fabricant d’appareils de beauté à radiofréquence, et apprenez à planifier une première commande à risque réduit, équilibrant plateforme et personnalisation.

2026/10/30
Utilisez cette liste de contrôle d’évaluation des fabricants d’appareils de beauté à radiofréquence pour comparer les preuves de sécurité, les capacités OEM et ODM, le contrôle qualité et la préparation au lancement.

2026/10/30
Découvrez comment la technologie rend les soins de beauté à domicile plus guidés, plus réguliers et mieux informés — ainsi qu’une liste de vérification pratique pour choisir judicieusement vos appareils.

2026/10/30
Découvrez comment l’IA et les appareils intelligents façonnent l’avenir de la beauté grâce à des routines réactives, des instructions claires, une conception fiable et des soins contrôlés par l’utilisateur.

Idéal pour les routines quotidiennes de soins du visage, offrant des solutions beauté faciles à utiliser à domicile.

Parfait pour les traitements fréquents en spas et salons, améliorant l’expérience client et les résultats obtenus.

Équipe les dermatologues d’appareils avancés destinés aux séances professionnelles de thérapie cutanée.

Propose des solutions innovantes pour les massages et la détente du corps entier, grâce à des appareils domestiques.

Intègre des technologies anti-âge visant à réduire les rides et à stimuler la vitalité cutanée.

Appareils spécialisés pour une épilation sûre et efficace, adaptés à une utilisation à domicile ou en clinique.

Nos clients adorent les appareils beauté Perfect Idea. Qualité, emballage et résultats sont tous remarquables. Nous avons constaté une augmentation des ventes répétées après avoir intégré leurs nettoyants pour le visage à notre gamme. Leur équipe d’assistance est réactive et fiable.

Perfect Idea apporte innovation et fiabilité aux appareils de beauté domestiques. Notre collaboration a permis d’introduire leurs outils de massage auprès des femmes japonaises, améliorant la satisfaction client et renforçant la confiance dans notre marque à travers la région.

Nous avons collaboré avec Shenzhen Perfect Idea Tech pour leur équipement de beauté. La livraison a été rapide et chaque produit correspondait à nos attentes. Leurs masseurs destinés à un usage domestique rencontrent un grand succès auprès des salons locaux et des utilisateurs particuliers.

L’emballage élégant et le design attrayant distinguent Perfect Idea. Les consommateurs français apprécient les instructions simples et les résultats visibles. La communication était efficace et les commandes arrivaient systématiquement à temps.

Les dispositifs de soins personnels pour usage domestique de Perfect Idea sont devenus un favori chez nos clients. La gamme d’appareils de beauté allie qualité et prix raisonnable, et la formation technique dispensée à notre personnel a facilité l’intégration.

Nous avons sélectionné Perfect Idea pour notre gamme de produits de beauté et avons reçu des retours très positifs de la part de nos clients. Les produits sont faciles à promouvoir en ligne et le service client est fiable et utile.
