 EN
Heimische Hautpflege
Ideal für tägliche Gesichtspflegeroutinen und bietet benutzerfreundliche Schönheitslösungen für zu Hause.

2026/10/07
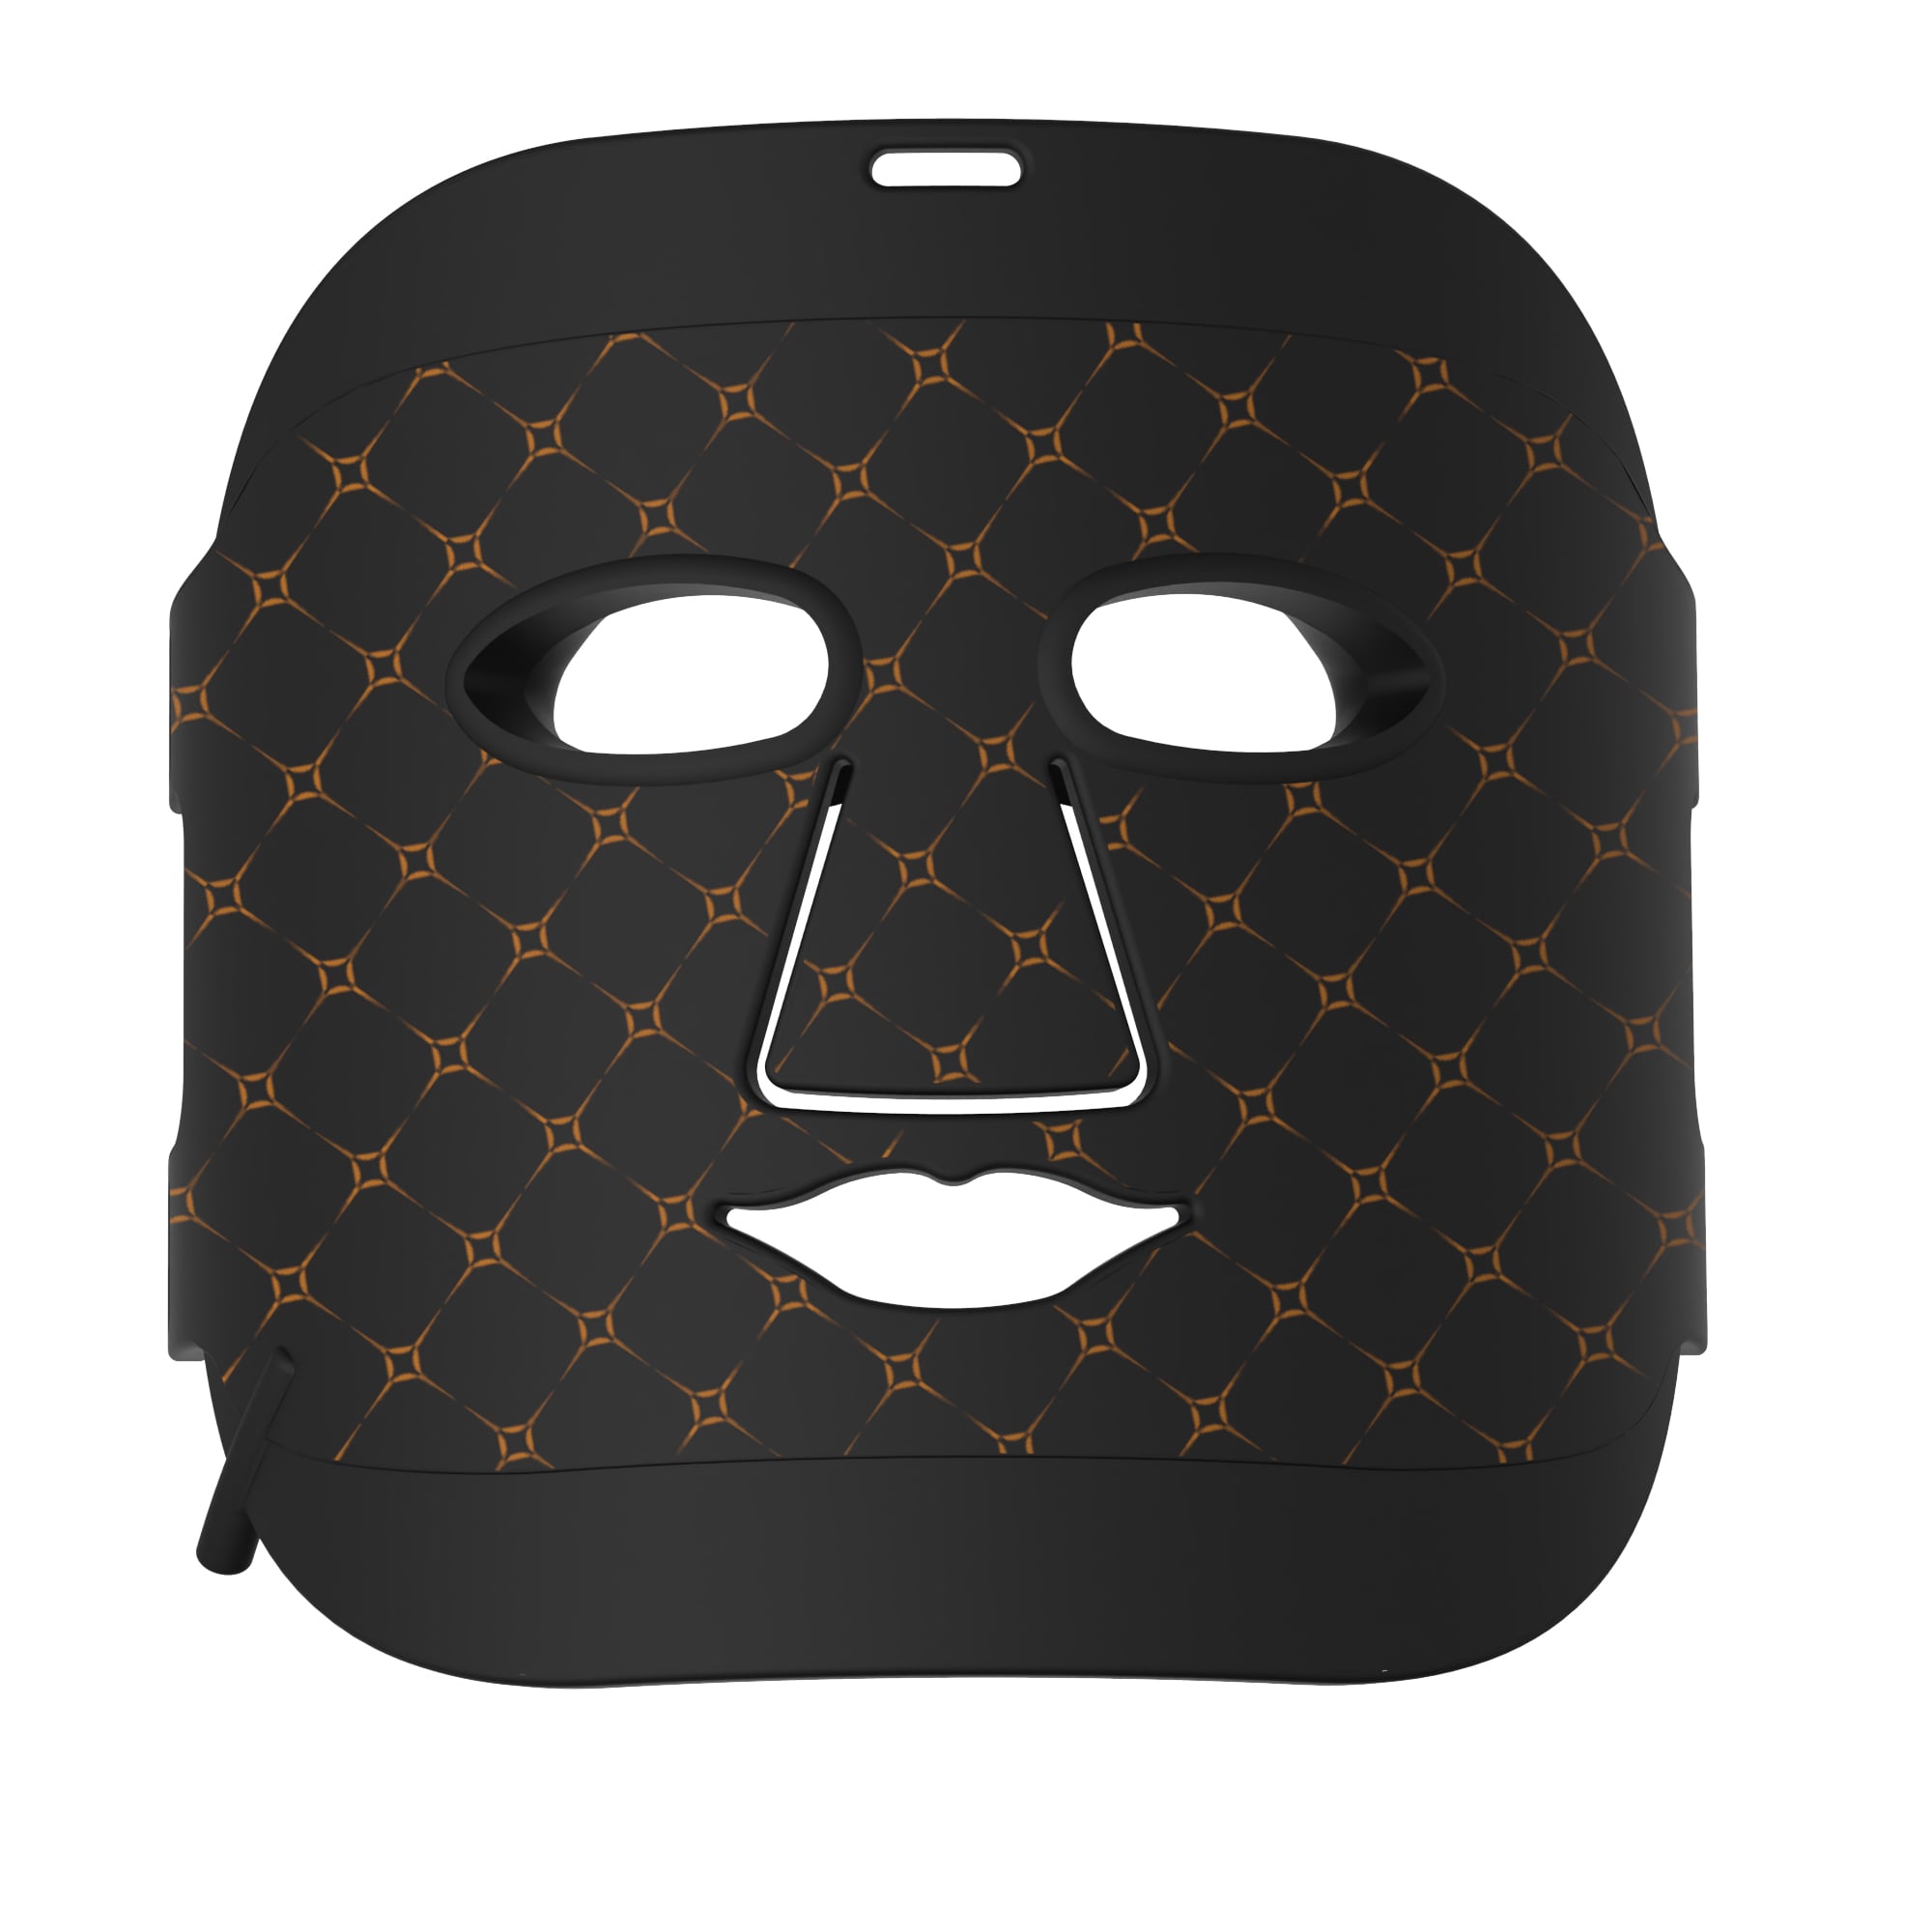
Für eine Marke, die sich darauf vorbereitet, ein lED-Lichttherapie-Maske in den Vereinigten Staaten zu verkaufen, lautet die erste Compliance-Frage nicht, ob die Fabrik „bei der FDA registriert“ ist. Vielmehr geht es darum, wozu das Produkt bestimmt ist. Diese Unterscheidung entscheidet, ob ein lED-Lichttherapie-Maske als Medizinprodukt reguliert wird, welche Klassifizierung möglicherweise zutrifft und ob vor der kommerziellen Vermarktung eine Zulassungsanmeldung erforderlich ist.
Aus Sicht eines internationalen Käufers beginnen hier häufig Beschaffungsfehler. Ein Lieferant kann beispielsweise einen Registrierungsnachweis, einen Prüfbericht oder eine vertraut aussehende Maske vorlegen – doch keines dieser Dokumente oder Produkte beweist für sich genommen, dass ein bestimmtes lED-Lichttherapie-Maske für die auf seiner Verpackung angegebenen Aussagen zugelassen ist. Das praktische Ziel besteht darin, Gerät, Indikation, Nachweis und Kennzeichnung vor dem Markteintritt abzustimmen.
Die FDA-Regulierung richtet sich nach der bestimmungsgemäßen Verwendung und den gemachten Aussagen. Ein lED-Lichttherapie-Maske marktgeführt nur mit allgemeiner kosmetischer Sprache kann anders bewertet werden als ein Produkt, das zur Behandlung von Falten, leichtem bis mittelschwerem Akne oder einer anderen krankheitsbedingten Erkrankung beworben wird. Dasselbe Gerät kann eine andere regulatorische Fragestellung aufwerfen, sobald sich die Formulierung, die Gebrauchsanweisung, der Zielnutzer oder das angegebene Ergebnis ändern.
Deshalb sollte ein Käufer die geplanten Aussagen frühzeitig festlegen. Fragen Sie, was lED-Lichttherapie-Maske auf der Produktseite, der Verpackung, den Gebrauchsanweisungen, Social-Media-Beiträgen und dem Handelskopie-Text stehen wird. ‚Verbessert das Erscheinungsbild‘ ist nicht automatisch eine sichere Abkürzung, und eine medizinisch wirkende Aussage lässt sich nicht durch ein kosmetisches Etikett stützen. Lassen Sie die genauen US-Aussagen für das fertige Produkt von einem qualifizierten Fachmann für Regulierungsfragen prüfen.
Die FDA stellt klar, dass die Registrierung eines Unternehmens und die Auflistung eines Geräts weder eine Genehmigung, Zulassung noch Autorisierung durch die FDA bedeuten. Mit anderen Worten: Eine FDA-Registrierungsnummer für eine Fabrik oder ein aufgeführtes Gerät ist kein Nachweis dafür, dass ein lED-Lichttherapie-Maske hat die 510(k)-Überprüfung bestanden. Die FDA „zertifiziert“ Geräte außerdem nicht, daher ist der Ausdruck „FDA-zertifiziert“ zu vermeiden.
Eine klarere Methode zur Bewertung eines vorgeschlagenen lED-Lichttherapie-Maske besteht darin, gegebenenfalls die konkrete Vormarkt-Referenz anzufordern und anschließend Hersteller, Modell, Indikation, Produktcode und zugelassene Kennzeichnung zu vergleichen. Ein legitimer 510(k)-Eintrag ist kein pauschaler Freipass für eine ganze Produktfamilie. Er bezieht sich stets auf ein bestimmtes Gerät und dessen in der Anmeldung beschriebene Verwendung.
Viele lichtbasierte rezeptfreie Faltenreduktionsgeräte werden als Klasse-II-Geräte reguliert, doch die Klassifizierung muss stets anhand der tatsächlichen beabsichtigten Verwendung überprüft werden. FDA-Dokumente zu einer zugelassenen LED-Maske für den Heimgebrauch (K250966) beschreiben ein rezeptfreies tragbares lichtbasiertes Gerät zur Behandlung von Gesichtsfalten gemäß 21 CFR 878.4810 und Produktcode OHS. Dieses Beispiel ist hilfreich, weil es zeigt, dass eine lED-Lichttherapie-Maske zulassung spezifisch ist: Sie begründet keine Zulassung für jeden Farbmodus, jede Behauptung, jede Modelländerung oder eine Akne-Indikation.
Bei einem traditionellen 510(k)-Antrag weist der Antragsteller im Allgemeinen nach, dass das neue lED-Lichttherapie-Maske gerät im Wesentlichen gleichwertig zu einem gesetzlich zugelassenen Vergleichsgerät ist. Der Vergleich beginnt mit der gleichen beabsichtigten Verwendung. Er umfasst zudem technologische Merkmale sowie die Frage, ob Unterschiede neue Sicherheits- oder Wirksamkeitsfragen aufwerfen.
Einfach ausgedrückt sollte der Antrag der FDA genügend Informationen liefern, um das lED-Lichttherapie-Maske gerät, seine Nutzergruppe, seinen Betriebsmodus, seine Wellenlängen, seine Expositionsparameter, seine Steuerungselemente, die Materialien, die mit dem Nutzer in Kontakt kommen, seine Kennzeichnung sowie den Vergleich mit dem Vergleichsgerät zu verstehen. Die genauen Nachweise hängen vom jeweiligen Gerät und der behaupteten Leistung ab. Ein Team darf nicht davon ausgehen, dass der 510(k)-Antrag eines Wettbewerbers einfach übernommen werden kann oder dass klinische Daten in jedem Fall erforderlich sind; die FDA bewertet den gesamten Antrag sowie die für dieses Gerät erforderlichen Nachweise.
Eine zuverlässige Entwicklungsakte für ein lED-Lichttherapie-Maske verknüpft normalerweise das Design mit seinen Risikosteuerungen und den vorgeschlagenen Ansprüchen. Je nach Produkt kann dies die Verifizierung der Leistung, die elektrische Sicherheit und die elektromagnetische Verträglichkeit, die biokompatibilitätsbezogene Unterstützung für hautkontaktierende Komponenten, Software- oder Gebrauchstauglichkeitsdokumentation – falls relevant – sowie Kennzeichnung zur Erklärung eines sicheren Betriebs umfassen. Der endgültige Plan sollte sich aus den jeweils geltenden FDA-Anforderungen und einer gerätespezifischen regulatorischen Bewertung ableiten.
Behandeln Sie einen Komponentenbericht nicht als Nachweis für ein fertiges Gerät lED-Lichttherapie-Maske . Änderungen in der LED-Anordnung, dem Wellenlängenbereich, der Dosis, der Behandlungsdauer, dem Augenschutz, dem Controller, dem Riemen-Design, dem Ladegerät, den Materialien oder der Zielgruppe können die Vergleichs- und Prüfbegründung beeinflussen. Hier ist der Zeitpunkt, an dem eine disziplinierte Lieferantenbewertung Zeit spart: Ordnen Sie jede vermarktete Spezifikation dokumentierten, kontrollierten Konstruktionsunterlagen zu – nicht einem unverifizierten Verkaufsblatt.
Angenommen, ein lED-Lichttherapie-Maske wurde für die Behandlung von Falten im gesamten Gesicht zugelassen. Die Nutzung dieser Zulassung für Werbeaussagen zu Akne-, Rosazea-, Wundheilungs- oder Schmerzbehandlungen oder für eine andere Patientengruppe stellt keine geringfügige Marketinganpassung dar. Sie könnte die beabsichtigte Verwendung ändern und eine neue regulatorische Bewertung erforderlich machen. Dasselbe Vorsichtsgebot gilt für Begriffe wie „medizinische Qualität“, Vorher-Nachher-Aussagen sowie implizite Krankheitsbehauptungen in Influencer-Inhalten.
Hier ist eine hilfreiche Selbstkorrektur: Es liegt nahe, sich lediglich zu fragen, ob eine Maske „von der FDA zugelassen“ ist. Genauer gefragt lautet die Frage jedoch, ob dieses konkrete lED-Lichttherapie-Maske gerät für diese konkrete Indikation unter dieser Hersteller- und Modellbezeichnung sowie mit einer Kennzeichnung, die exakt dem vermarkteten Produkt entspricht, zugelassen ist. Diese präzisere Fragestellung erfordert mehr Aufwand, führt aber zu einer nachweisbaren und vertretbaren Markteinführungsakte.
Die FDA-Zulassung ist kein allgemeines Gütesiegel für eine LED-Produktkategorie. Für ein lED-Lichttherapie-Maske produkt, das medizinische Geräte-Ansprüche erhebt, beginnen die Anforderungen mit der bestimmungsgemäßen Verwendung und erstrecken sich über die Klassifizierung, den geeigneten Vor-Markt-Zulassungsweg, die Nachweise, die Kennzeichnung, die Registrierungs-/Auflistungsverpflichtungen bis hin zu den Post-Market-Kontrollen. Käufer, die diese Elemente gemeinsam prüfen, befinden sich in einer deutlich besseren Position, um ein konformes lED-Lichttherapie-Maske produkt auszuwählen und das Marketing an dem dokumentierten regulatorischen Status des Produkts auszurichten.
Dieser Artikel enthält allgemeine Bildungsinformationen und stellt keine rechtliche oder behördliche Beratung dar. Die Anforderungen der FDA, die Produktklassifizierungen und die Erwartungen an Einreichungen können sich ändern; daher ist es erforderlich, die aktuellen Anforderungen für das endgültige Gerät anhand der Ressourcen der FDA und qualifizierter US-amerikanischer behördlicher Berater zu bestätigen.

2026/10/30
Erfahren Sie, warum die Entwicklung von Spritzgussformen im Haus einem Hersteller von RF-Geräten zur Schönheitspflege dabei hilft, die Produktkonsistenz, die Iterationsgeschwindigkeit, die Kontrolle über Werkzeuge und die Produktionsbereitschaft zu verbessern.

2026/10/30
Erfahren Sie, wie Sie die Fähigkeiten eines Herstellers von RF-Geräten für die Schönheitspflege im Bereich Forschung und Entwicklung sowie Prototyping mithilfe praktischer technischer Arbeitsabläufe und Prüflisten bewerten können.

2026/10/30
Erfahren Sie, was die Mindestbestellmenge (MOQ) bei der Auswahl eines Herstellers für RF-Beauty-Geräte beeinflusst, und wie Sie eine risikoärmere Erstbestellung mit ausgewogener Plattform- und Individualisierungsstrategie planen.

2026/10/30
Verwenden Sie diese Prüfliste zur Bewertung von Herstellern von RF-Geräten für die Schönheitspflege, um Sicherheitsnachweise, OEM- und ODM-Kapazitäten, Qualitätskontrolle und Marktreife zu vergleichen.

2026/10/30
Erfahren Sie, wie Technologie Schönheitsbehandlungen zu Hause zielgerichteter, konsistenter und fundierter macht – plus eine praktische Checkliste für die bewusste Auswahl von Geräten.

2026/10/30
Entdecken Sie, wie KI und intelligente Geräte die Zukunft der Schönheit prägen – mit reaktionsfähigen Routinen, klarer Anleitung, vertrauenswürdigem Design und von Nutzern kontrollierter Pflege.

Ideal für tägliche Gesichtspflegeroutinen und bietet benutzerfreundliche Schönheitslösungen für zu Hause.

Perfekt für häufige Behandlungen in Spas und Salons sowie zur Verbesserung der Kundenerlebnisse und -ergebnisse.

Unterstützt Dermatologen mit fortschrittlichen Geräten für professionelle Hauttherapiesitzungen.

Bietet innovative Lösungen für Ganzkörpermassagen und Entspannung mit Heimgeräten.

Verfügt über Anti-Aging-Technologien zur Reduzierung von Falten und zur Stimulation der Hautvitalität.

Spezialisierte Geräte für sichere und wirksame Haarentfernung – geeignet für den Heim- oder Klinikeinsatz.

Unsere Kunden lieben die Perfect Idea-Beautygeräte. Qualität, Verpackung und Ergebnisse sind hervorragend. Nachdem wir ihre Gesichtsreiniger in unser Sortiment aufgenommen hatten, stiegen die Wiederholungskäufe. Ihr Supportteam ist schnell erreichbar und zuverlässig.

Perfect Idea bringt Innovation und Zuverlässigkeit in den Bereich der Heim-Beauty-Geräte. Unsere Zusammenarbeit führte ihre Massagegeräte bei japanischen Frauen ein, was die Kundenzufriedenheit steigerte und unser Markenvertrauen in der Region ausbaute.

Wir arbeiteten mit Shenzhen Perfect Idea Tech für deren Beauty-Ausrüstung zusammen. Die Lieferung erfolgte schnell, und jedes Produkt entsprach unseren Erwartungen. Ihre Massageräte für den Heimgebrauch erfreuen sich besonders großer Beliebtheit bei lokalen Salons und Privatanwendern.

Die stilvolle Verpackung und das ansprechende Design machen Perfect Idea besonders auffällig. Französische Verbraucher schätzen die klaren Anleitungen und die sichtbaren Ergebnisse. Die Kommunikation war effizient, und Bestellungen trafen stets pünktlich ein.

Die Heim-Anwendungspersonal-Care-Geräte von Perfect Idea sind bei unseren Kunden äußerst beliebt. Die Beauty-Geräte-Serie bietet Qualität zu einem angemessenen Preis, und das technische Training für unser Personal erleichterte die Einarbeitung.

Wir haben Perfect Idea für unser Schönheitsproduktportfolio ausgewählt und erhielten sehr positives Feedback von unseren Kunden. Die Produkte lassen sich problemlos online vermarkten, und der Kundenservice ist zuverlässig und hilfreich.
