 EN
Cura de la pell per a l’ús domèstic
Ideal per a les rutines diàries de cura facial, oferint solucions de bellesa fàcils d’usar a casa.

2026/09/30
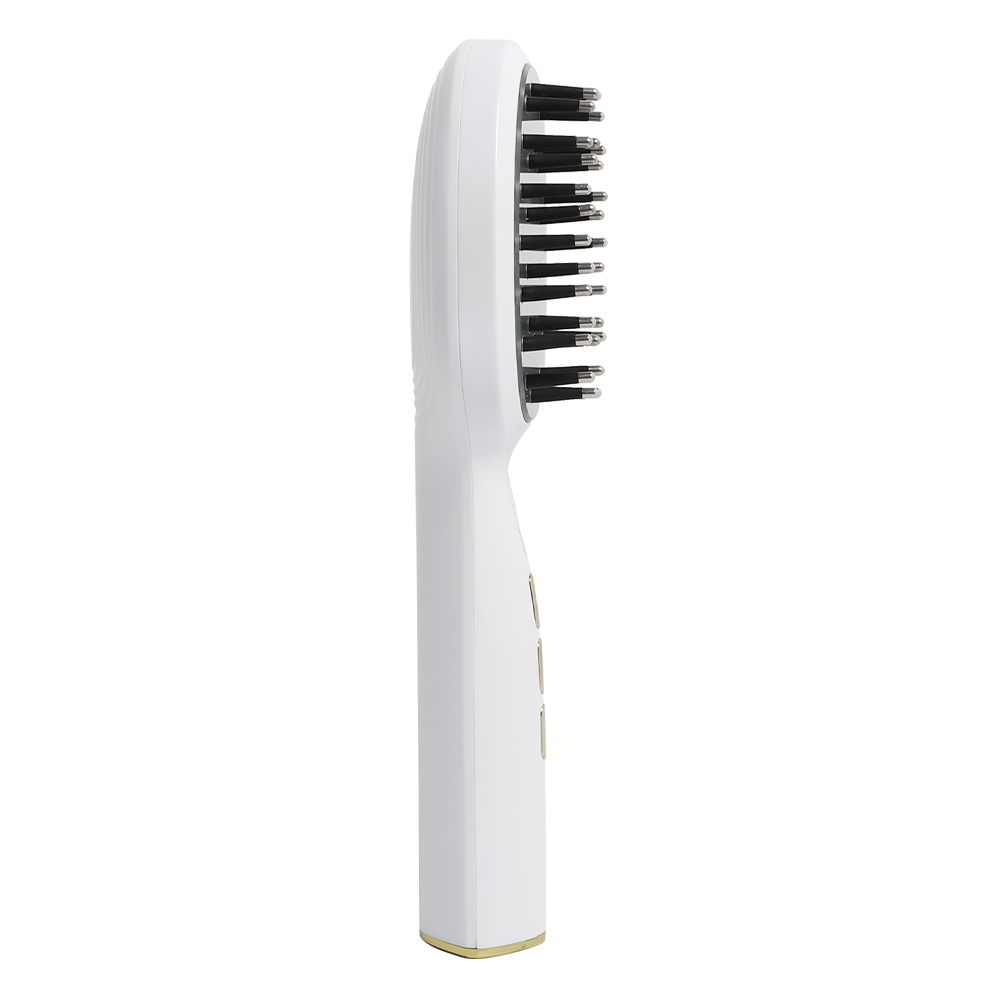
Per a una marca nord-americana, un Dispositiu cap per a l’escalfament del cabell amb LED no està autoritzat simplement perquè emeti llum vermella, s’assembli a una tapa existent o utilitzi components que ja han aparegut en altres productes. L’autorització depèn del dispositiu acabat, de la seva finalitat prevista, de les seves característiques tecnològiques i de les proves presentades a la FDA. Aquest article és una visió pràctica de la normativa dirigida als equips de marca i d’adquisició; no constitueix assessorament legal ni normatiu.
Des d’una perspectiva d’adquisició, la primera pregunta útil no és «La fàbrica té un certificat de la FDA?». És: «Quina és exactament la finalitat prevista autoritzada per aquest Dispositiu cap per a l’escalfament del cabell amb LED , i es pot verificar l’autorització a la base de dades 510(k) de la FDA?». Aquesta distinció ajuda a prevenir problemes costosos relacionats amb l’etiquetatge, el llançament i la importació en fases posteriors.
La regulació de la FDA comença amb què el Dispositiu cap per a l’escalfament del cabell amb LED es representa per fer-ho. Afirmacions com tractar l’alopècia androgenètica o estimular el creixement del cabell poden situar un dispositiu lluminós portàtil dins de la categoria de dispositius mèdics. L’enunciat de la finalitat prevista a l’etiquetatge, les instruccions d’ús, el text web, l’embalatge i la publicitat han d’estar tots alineats. Un proveïdor no hauria de prendre prestat una afirmació d’autorització d’un altre barret, casquet, làser o placa lluminosa.
Molts dispositius de classe II no exemptes requereixen una notificació prèvia a la comercialització, habitualment anomenada 510(k), abans de la seva comercialització als Estats Units. En una sol·licitud 510(k), l’interessat normalment demostra que el seu dispositiu és substancialment equivalent a un dispositiu precedent legalment comercialitzat. Això no és el mateix que demostrar que cada Dispositiu cap per a l’escalfament del cabell amb LED és clínicament eficaç en cada usuari, ni equival a una «aprovació» per part de la FDA en el sentit farmacèutic.
El paquet exacte de proves depèn del dispositiu i del precedent, però un pla regulador creïble per a un Dispositiu cap per a l’escalfament del cabell amb LED normalment aborda les àrees següents.
No tracti aquesta llista com un substitut d’una avaluació regulatòria. L’estratègia de proves adequada depèn de l’«específic» Dispositiu cap per a l’escalfament del cabell amb LED , incloent-ne la font de llum, la distribució d’energia, els materials i les reclamacions.
Un precedent és més que un producte que sembla similar en línia. L’equip ha de confirmar el registre del dispositiu a la FDA, l’ús previst, la tecnologia i l’etiquetatge. La base de dades 510(k) de la FDA i els resums públics de decisions són punts de partida útils per a la verificació. Actualment, els resultats de la cerca mostren autoritzacions per a dispositius lluminosos o làser portàtils per a ús domèstic associats a l’alopècia androgenètica i a la promoció del creixement del cabell, però cada registre pertany al fabricant i al model indicats.
Un error habitual en l’adquisició és suposar que canviar el nombre d’emissors, el disseny de la coberta, l’interval de longituds d’ona, la configuració de potència, els controls o el protocol de tractament és una actualització menor. Pot ser-ho, però també pot generar diferències tecnològiques que requereixin anàlisis o proves addicionals. Per a un Dispositiu cap per a l’escalfament del cabell amb LED , documenteu aquestes decisions abans de la fabricació d’eines, no després que s’hagi imprès l’embalatge.
Per a una marca que desenvolupa un Dispositiu cap per a l’escalfament del cabell amb LED , l’opció més clara és implicar experts en regulació durant la definició dels requisits. Inicieu un registre d’història de disseny i gestió de riscos des del principi, fixeu l’ús previst proposat i assegureu-vos que les especificacions d’enginyeria recolzin la comparació amb el dispositiu de referència. La capacitat d’un fabricant per donar suport a treballs OEM o ODM pot ser valuosa, però no transfereix automàticament una sol·licitud 510(k) a una nova marca, model o conjunt de reclamacions.
Demaneu als proveïdors fitxers tècnics controlats, traçabilitat de components, informes d’assaig rellevants per a la configuració final, documentació del procés de qualitat i una resposta clara sobre qui posseeix o pot fer referència a qualsevol autorització existent. La coherència per lots és fonamental: una mostra conforme no garanteix que les versions de producció d’un Dispositiu cap per a l’escalfament del cabell amb LED utilitzin emissors, conductors, bateries i materials idèntics.
Després de l’autorització, la part responsable encara ha de gestionar el registre de l’establiment i la llista de dispositius, quan correspongui, les obligacions del sistema de qualitat, la gestió de reclamacions, la notificació de dispositius mèdics, quan es requereixi, els processos de correccions i retirades, i el control de la promoció. L’etiquetatge del producte només ha d’incloure afirmacions recolzades per l’ús previst autoritzat. Eviteu expressions generals com «certificat per la FDA», «aprovat per la FDA» o afirmacions que impliquin un resultat clínic diferent del que suporta el registre autoritzat.
En termes pràctics, un Dispositiu cap per a l’escalfament del cabell amb LED el llançament hauria d’incloure una llista de comprovació de llançament que compari la llista final de materials, les instruccions, l’embalatge, les afirmacions del lloc web i el contingut per als distribuïdors amb el fitxer regulador. És aquí on molts productes, malgrat estar bé dissenyats, es desvien de la conformitat.
El camí de la FDA per a un Dispositiu cap per a l’escalfament del cabell amb LED es basat en proves i específic per a cada dispositiu. Una estratègia ben preparada de 510(k) es centra en una comparació amb un precedent defensible, proves adequades de seguretat i rendiment, etiquetatge precís i controls permanents de conformitat. Per als fabricants, el moment adequat per verificar els requisits d’autorització de la FDA és abans de finalitzar el disseny i les afirmacions comercials, no després que el producte estigui a punt per ser enviat.

2026/10/30
Descobriu per què el desenvolupament intern de motlles ajuda un fabricant de dispositius de bellesa RF a millorar la coherència del producte, la velocitat d’iteració, el control de les eines i la preparació per a la producció.

2026/10/30
Apreni com verificar les capacitats d'investigació i desenvolupament (R&D) i de prototipatge d'un fabricant de dispositius de bellesa RF mitjançant fluxos de treball d'enginyeria pràctics i llistes de comprovació d'auditoria.

2026/10/30
Descobriu què determina el MOQ quan es tria un fabricant d'aparells de bellesa RF i com planificar un primer comandament de risc reduït amb una combinació equilibrada de plataforma i personalització.

2026/10/30
Utilitzeu aquesta llista de comprovació per avaluar fabricants de dispositius de bellesa RF per comparar les proves de seguretat, la capacitat OEM i ODM, el control de qualitat i la preparació per al llançament.

2026/10/30
Descobriu com la tecnologia fa que la bellesa a casa sigui més guiada, coherent i informada — i obteniu una llista de comprovació pràctica per triar els dispositius amb criteri.

2026/10/30
Descobriu com l'IA i els dispositius intel·ligents configuren el futur de la bellesa amb rutines adaptatives, orientació clara, disseny fiable i cura controlada per l'usuari.

Ideal per a les rutines diàries de cura facial, oferint solucions de bellesa fàcils d’usar a casa.

Perfecte per a tractaments freqüents en spas i salons, millorant l’experiència i els resultats dels clients.

Donat suport als dermatòlegs amb dispositius avançats per a sessions professionals de teràpia cutània.

Ofereix solucions innovadores per a massatges i relaxació de tot el cos amb dispositius domèstics.

Incorpora tecnologies antienveliment per ajudar a reduir les arrugues i estimular la vitalitat de la pell.

Dispositius especialitzats per a l’eliminació segura i eficaç del pèl, adequats per a ús domèstic o clínic.

Els nostres clients adoren els dispositius de bellesa Perfect Idea. La qualitat, l’embalatge i els resultats són excel·lents. Després d’afegir els seus netejadors facials a la nostra gamma, hem observat un augment de les vendes recurrents. El seu equip de suport és receptiu i fiable.

Perfect Idea porta innovació i fiabilitat als aparells de bellesa per a l’hogar. La nostra col·laboració va introduir les seves eines de massatge entre les dones japoneses, augmentant la satisfacció dels clients i reforçant la confiança en la nostra marca a tota la regió.

Hem col·laborat amb Shenzhen Perfect Idea Tech per al seu equipament de bellesa. L’enviament va ser ràpid i cada producte va complir les nostres expectatives. Els seus massatges per a ús domèstic són especialment populars tant entre els salons locals com entre els usuaris particulars.

L’embalatge elegant i el disseny atractiu fan que Perfect Idea destaqui. Els consumidors francesos aprecien les instruccions senzilles i els resultats visibles. La comunicació va ser eficient i els comandes sempre van arribar a temps.

Els dispositius de cura personal per a ús domèstic de Perfect Idea s’han convertit en un favorit entre els nostres clients. La línia d’aparells de bellesa ofereix qualitat a un preu raonable, i la formació tècnica per al nostre personal va facilitar molt la incorporació.

Hem seleccionat Perfect Idea per a la nostra cartera de productes de bellesa i hem rebut comentaris molt positius dels nostres clients. Els productes són fàcils de comercialitzar en línia i l’assistència als clients és fiable i útil.
